Bordin DS, Livzan MA, Mozgovoi SI, Gaus OV.
Int J Mol Sci. 2025 Aug 11;26(16):7737. doi: 10.3390/ijms26167737.
1. Introduction
Helicobacter pylori (H. pylori) 감염과 위점막의 자가면역성 염증은 위축성 위염 발병의 주요한 병인적 요인으로 알려져 있다[1]. 염증 발생의 기전과 발암 가능성은 서로 다르므로, 각각의 병인이 단독으로 작용하는 경우와 두 가지 요인이 복합적으로 작용하는 경우를 비교하는 것이 매우 중요하다. 특히 H. pylori 감염이 동반된 상황에서 자가면역 염증을 유발하는 분자 기전에 대한 종합적인 이해는 H. pylori 관련 위염에서 AIG 발생을 예방하는 전략을 최적화하고, 위점막의 염증성 변화를 모니터링하기 위한 새로운 프로그램 개발로 이어질 수 있다.
본 논문의 목적은 자가면역성 위염(AIG)에 관한 기존 연구를 체계적으로 정리하여, 위축 발생 양상과 발암 위험을 파악하는 것이다. 이는 자가면역 염증 단독의 경우와 지속적 또는 과거의 H. pylori 감염이 동반된 경우 모두를 포함한다. 이를 위해 PubMed/MEDLINE, Embase, Google Scholar 데이터베이스에서 문헌을 검색하였다. 검색은 “autoimmune gastritis”, “H. pylori-associated gastritis”, “post-H. pylori eradication gastritis”, “H. pylori molecular mimicry” 등의 MeSH 기반 키워드 조합을 사용하였다.
논문 선정 기준은 PRISMA 가이드라인(Preferred Reporting Items for Systematic Reviews and Meta-Analyses)에 따라 설정하였다[2]. 분석에 포함된 문헌은 2025년 5월까지 영문으로 발표된 권위 있는 저널의 임상 관찰, 원저, 체계적 문헌고찰, 메타분석이었다. 제외 기준에는 비영문 문헌, 초록, 사설, 편집자에게 보내는 서신, 프리프린트, 학술대회 초록 등이 포함되었다. 모든 저자는 독립적으로 제목, 초록, 원문을 검토하여 문헌을 선별하고, 데이터 추출 또한 개별적으로 수행하였다. 포함 여부가 불확실한 경우에는 합의 과정을 통해 결정하였으며, 공동저자 전원의 동의가 없는 경우는 제외하였다. 최종적으로 88편의 문헌이 본 고찰에 포함되었으며, 문헌 검색 과정은 PRISMA 흐름도(Figure 1)에 제시하였다.
Figure 1. PRISMA flow diagram for article selection. 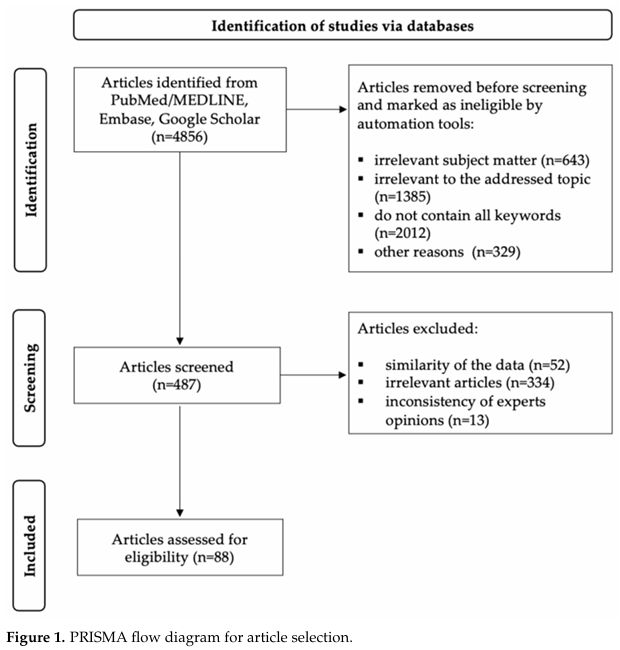
자가면역성 위염은 위체부 및 기저부를 침범하는 만성 자가면역 질환으로, 위벽세포(parietal cell)와 내인자(intrinsic factor)를 표적으로 하는 면역반응이 특징이다. 여러 연구에 따르면 AIG의 유병률은 전체 인구의 1%에서 8%로 보고되며, 여성에서 남성보다 약 3:1의 비율로 더 흔하다[1]. 위점막의 자가면역 염증은 유전적 요인과 환경적 요인의 상호작용을 통해 발생한다.
AIG의 유전적 위험 요인은 아직 충분히 연구되지 않았다. 초기 연구에서는 주로 인간백혈구항원(HLA) 계통과 AIG 발병 간의 연관성을 규명하는 데 집중하였다. HLA의 주요 기능은 항원을 면역세포에 제시하는 것이다[3]. 예를 들어, Ungar B. 등은 AIG와 악성빈혈 환자에서 HLA-B8, HLA-B18, HLA-Bw*15의 빈도가 높다고 보고하였다[4]. 또 다른 연구에서는 악성빈혈 환자에서 HLA-DR2 또는 HLA-DR4, HLA-DR4 또는 HLA-DR5의 빈도가 증가한다는 결과가 제시되었다[5]. 이러한 HLA 하플로타입의 이질성은 악성빈혈 및 가능성 있는 AIG의 유전적 이질성을 반영할 수 있다[3].
문헌에는 HLA 유전자 변이에 따른 AIG 소인에 관한 연구가 두 편 보고되어 있다[6,7]. 이탈리아 집단에서 89명의 AIG 환자를 대상으로 한 연구에서는, 건강한 대조군에 비해 HLA-DRB103과 HLA-DRB104의 빈도가 더 높았다(각각 28.1% vs. 15.9%, p = 0.01, 25.8% vs. 14.4%, p = 0.01)[6]. 또한 HLA-DRB103과 HLA-DRB104는 장상피화생의 존재와 연관되어 있었다(p < 0.01). 핀란드 집단에서 위체부 점막의 중증 위축을 가진 12명의 AIG 환자를 대상으로 한 연구에서는, HLA-DRB104와 DQB103이 일반 인구에 비해 유의하게 더 자주 관찰되었다(83% vs. 28%, p = 0.045, 83% vs. 51%, p = 0.034)[7]. 이러한 HLA 하플로타입은 다른 자가면역 질환과도 흔히 연관되며, 따라서 자가면역 병리 발생에 공통된 HLA 의존 경로를 지지한다[3].
AIG와 잠재적으로 연관된 것으로 연구된 유전자에는 위산 분비를 유지하는 특이적 막횡단 효소인 수소-칼륨 아데노신 삼인산분해효소(H+/K+-ATPase)의 α 및 β 수송 소단위를 합성하는 데 관여하는 ATP4A와 ATP4B[8], 자가반응성 T세포 제거에 중요한 흉선 전사인자를 암호화하는 자가면역 조절인자(AIRE) 유전자[9], Bach 패밀리(BTB domain 및 Cap‘n’Collar homolog)의 두 전사인자 중 하나로서 표적 유전자의 전사 억제를 통해 면역 반응을 조절하는 BACH2 유전자[10], 그리고 위벽세포의 산–염기 균형 및 H+/K+ 교환 조절에 중요한 용질 운반체 계열 4 및 26의 구성원(A2, A7, A9)을 암호화하는 SLC4A2, SLC26A7, SLC26A9 유전자[11] 등이 있다.
2166명의 악성빈혈 환자와 659,516명의 일반 인구 집단을 포함한 전장유전체연관분석(GWAS) 메타분석에서는, 악성빈혈과 연관된 유전자로 단백질 티로신 인산화효소 비수용체형 22(PTPN22), 폴리리보뉴클레오타이드 뉴클레오티딜전이효소 1(PNPT1), MHC II DQ beta 1 하플로타입(HLA-DQB1), 인터루킨-2 수용체 α 소단위(IL2RA), AIRE가 확인되었다[12].
위점막 염증의 확립된 유전적 요인 외에도, 최근 연구는 특히 톨유사수용체(TLR) 발현을 조절하는 면역반응 관련 유전자에 초점을 맞추고 있다[13]. 선천면역의 중요한 구성 요소인 TLR은 세균의 병원체 연관 분자 패턴(PAMPs)과 손상된 숙주 세포에서 방출되는 손상 연관 분자 패턴(DAMPs)을 감지하는 주요 센서 역할을 한다. 사람의 TLR 계열은 10개 구성원으로 이루어져 있으며, 그중 일부는 위상피세포에서 항상성 및 유도 발현을 보인다. 대부분의 TLR은 감염 및 종양 전환 과정에서 염증성 연쇄 반응과 증식 반응을 촉진하지만[14], TLR9은 미세환경적 신호에 따라 염증을 악화시키거나 억제하는 이중적 역할을 한다[15]. 기전적으로, TLR 활성화는 NF-κB 및 인플라마좀 경로를 포함한 하위 신호 전달 경로를 개시하여, 염증성 매개체(사이토카인, 케모카인), 항원제시 분자, 적응면역에 필수적인 공동자극 인자를 암호화하는 유전자의 발현을 촉진한다[16]. 주목할 점은, TLR은 H. pylori에 대한 숙주 방어를 조율하면서 동시에 발암 과정을 조절할 가능성이 있다는 것이다[17]. H. pylori의 여러 성분—리포다당체(LPS), 펩티도글리칸, 미생물 핵산—은 특정 TLR에 의해 인지되는 PAMP로 기능한다. 예를 들어, TLR2/TLR4는 세균 펩티도글리칸과 LPS의 주요 수용체 역할을 하며[18], 활성화되면 인터루킨-8(IL-8), 인터루킨-1β(IL-1β), 종양괴사인자-α(TNFα)의 분비가 증가하는데, 이들은 염증 개시와 지속의 핵심 매개체이다[19]. 새롭게 등장한 증거에 따르면, TLR 매개 염증은 T-helper 세포 반응(특히 Th1/Th17 분화)을 동적으로 조절하며, 이는 H. pylori에 대한 면역에서 핵심적이다[20]. 따라서 TLR 경로의 유전적 변이는 H. pylori 집락화 이후 위 염증 반응의 강도를 결정할 가능성이 크다.
유전적 소인 외에도, 여성 성별은 자가면역성 위축성 위염의 대표적인 비수정 가능한 위험인자로 나타난다. 이러한 성차는 단순히 X 염색체의 영향뿐 아니라 표적 조직 및 면역 네트워크에 대한 성호르몬의 강력한 면역조절 효과를 반영한다. 에스트로겐 화합물은 선천면역과 적응면역 모두에 대해 정교한 분자 경로를 통해 조절적 통제를 가한다. 유전적으로 소인된 개인에서 호르몬 변동과 환경적 요인의 결합은 면역 이상을 촉진하여 AIG와 연관된 자가면역 질환을 유발한다[21].
AIG 발병의 환경적 결정 요인에는 영양 습관과 과거의 미생물 노출이 포함된다. 과도한 칼로리 섭취, 정제 탄수화물, 가공 지방 및 붉은 고기 섭취, 부족한 오메가-3 지방산과 식이섬유로 특징지어지는 친염증성 식습관은 자가면역 소인을 증폭시키는 잠재적 요인으로 지목된다[22]. 동시에 거대세포바이러스(CMV), 단순포진바이러스(HSV), 엡스타인-바 바이러스(EBV)와 같은 바이러스 병원체는 자가면역 개시와 기전적으로 연결되어 있다. 최근 연구에서는 지속적인 CMV 감염과 자가면역성 갑상선 질환 간의 연관성이 확인되었으며, 헤르페스바이러스 보유는 반복적인 유산을 경험하는 여성에서 항인지질증후군과 뚜렷한 역학적 연관성을 보였다[23]. 특히, H. pylori 감염은 AIG 발병의 중심적 위치를 차지한다. H. pylori의 위 H+/K+-ATPase에 대한 분자적 모방은 위벽세포에 대한 교차반응성 자가항체 생성을 유발하여 자가면역 파괴를 촉진할 수 있다.
환경적 요인은 다음과 같은 후성유전적 유전자 조절 메커니즘을 통해 AIG의 발병과 경과에 영향을 줄 수 있다:
• 주요 면역 조절 유전자의 프로모터 영역 DNA 메틸화는 그 발현을 변화시켜 자가면역 과정에 기여할 수 있다. 면역 반응 및 면역 관용을 조절하는 유전자의 메틸화 변화가 AIG 및 다른 자가면역 질환과 연관되어 있음이 보고되었다[24,25].
• 히스톤 변형은 면역 관용 및 염증 반응을 조절하는 유전자의 발현에 영향을 줄 수 있다. 이러한 변화는 면역 조절 이상 및 자가면역 반응의 개시에 기여할 수 있다[26].
• 작은 비암호화 RNA 분자인 miRNA는 면역 및 염증 과정을 조절하는 데 중요한 역할을 한다. 최근 연구에서는 특정 miRNA의 발현 변화가 AIG를 포함한 자가면역 질환의 발생과 연관될 수 있음이 밝혀졌다[27,28].
이처럼 유전적 소인과 환경 요인의 상호작용은 위체부와 기저부에 국한된 위점막 염증으로 이어지며, 이러한 염증 과정은 점진적으로 선(gland)의 위축을 초래한다. 위점막에서 나타날 수 있는 조직병리학적 변화 스펙트럼은 다음과 같다:
• H. pylori 음성 AIG(naïve).
• AIG와 H. pylori의 병합.
• H. pylori 제균 후 시기의 AIG.
2. H. pylori-Negative AIG (Naïve)
H. pylori 음성 자가면역성 위염(AIG, naïve)은 세균 병원체의 관여 없이 유전적 요인과 환경적 요인의 상호작용을 통해 발생한다. 이러한 상호작용은 위벽세포에 대한 특이적 자가항체(PCAs)에 의한 파괴로 이어진다. 이 위험 요인들이 개시하는 병태생리학적 연쇄반응은 최종적으로 위벽세포에 특이적인 항원인 H+/K+-ATPase 프로톤 펌프의 α- 및 β-소단위를 주로 인식하는 벽세포항체(PCAs)에 의해 표적화된 위벽세포 파괴로 귀결된다[29]. 시험관 내 연구에서 PCAs가 보체 의존성 세포독성을 매개하여 위벽세포를 공격할 수 있음이 입증되었다[30]. 흥미롭게도, AIG 환자의 PCA 양성 혈청 -> 동물 모델에 수동적으로 이식한 실험에서는 위염 동반 없이 위벽세포 고갈이 관찰되었다. 이러한 결과는 AIG 발병에서 체액성 면역의 병인적 중심성을 의문시하며, PCA 및 내인자항체(IFA)가 혈청학적 진단 표지자로서의 역할은 분명하지만, 실제 인간에서 위벽세포 세포사멸에 미치는 기여는 2차적일 수 있음을 시사한다[31]. 이는 또한 혈청 음성 AIG 사례의 확인으로 뒷받침된다[32].
새롭게 등장한 증거들은 자가반응성 위점막 T 림프구가 AIG 병인에서 주된 효과기 세포임을 제시한다[33,34]. D’Elios M.M. 등의 선구적 연구는 H+/K+-ATPase가 위 CD4+ T세포 클론(주로 Th1 표현형)의 시험관 내 증식을 자극할 수 있음을 보여주었다. 이러한 활성화된 T세포들은 TNFα와 인터페론-감마(IFNγ)와 같은 염증 매개체를 분비하여 면역반응을 증폭시키고, Fas–Fas 리간드(FasL) 상호작용과 퍼포린–그랜자임 경로라는 두 가지 기전을 통해 위벽세포 파괴를 매개한다. 이어지는 조직 변형은 근섬유아세포(myofibroblast) 활동에 의해 지속되며, 위체부 위축으로 진행된다. 주목할 점은, 이러한 H+/K+-ATPase 반응성 T세포가 B세포 활성화와 면역글로불린 합성까지 조율한다는 것이다[33].
H. pylori 음성 AIG(naïve)에서는 초기 단계에서 위체부 점막의 변화가 비특이적으로 나타나며, 림프구, 형질세포, 비만세포, 호산구의 다병소성 침윤이 관찰된다. 이 시점에서 산 분비 선의 손상으로 인한 고가스트린혈증의 발현은 흔히 위벽세포 과형성으로 나타난다. 면역 염증이 진행함에 따라, 고유판(lamina propria)의 광범위한 림프형질세포 침윤이 발생하며, 위축의 정도가 점차 심화된다.
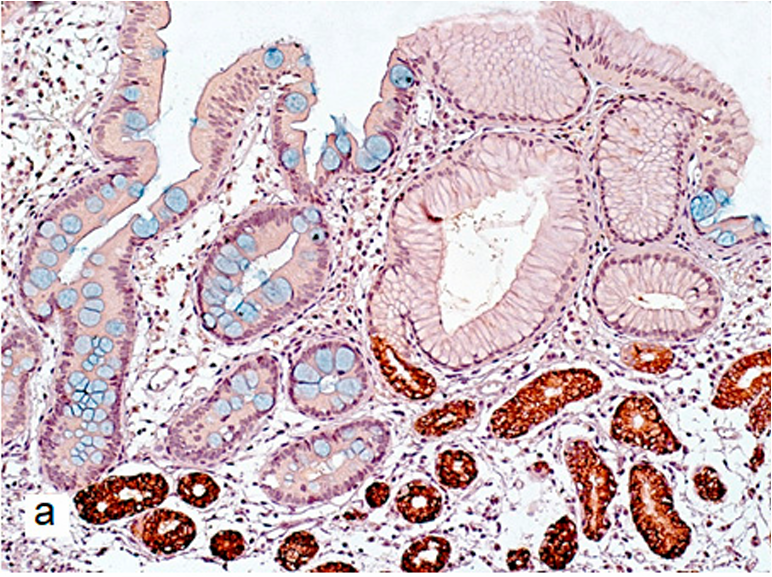
AIG의 특징적 진행 양상은 위점막의 비위축성 및 위축성 변화를 모두 포함한다. 위체부 선의 소실은 두 가지 형태의 이형성 변화를 동반하는데(Figures 2a, 3a), 가성유문화생(pseudopyloric metaplasia, PPM)과 장상피화생(intestinal metaplasia, IM)이다[35]. 이때 IM은 주로 완전형(complete phenotype)으로 나타난다[35]. PPM은 위체부의 특수한 산분비 선이 형태학적·기능적으로 유문선과 유사한 세포로 대체되는 것이 특징이다. 진정한 유문화생과 달리 PPM은 정상 유문선 구조를 완전히 재현하지 못하며, 점액 분비 세포로의 표현형적 전환을 보일 뿐이다. 형태학적으로 PPM은 뮤신 6(MUC6) 및 트레폴린 패밀리 인자 2(TFF2)의 발현 증가와 함께 위벽세포 및 주세포 표지자의 발현 감소로 특징지어진다[36,37].
Figure 2. Typical morphological changes in the gastric body mucosa of a patient with autoimmune gastritis in biopsy specimens. (a)—Marked metaplastic atrophy: complete intestinal metaplasia in the right portion of the image, and pseudopyloric metaplasia in the left portion.
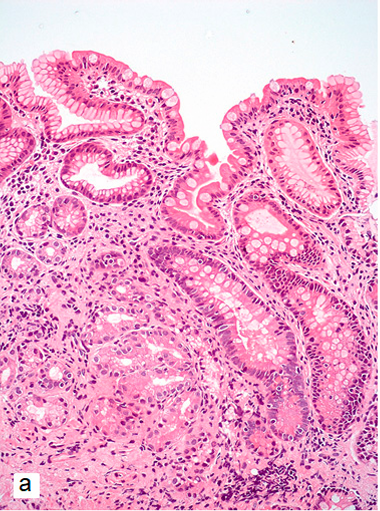
Figure 3. Immunohistochemical verification of autoimmune gastritis features in gastric body mucosa. (a)—Immunohistochemical reaction with MUC6 antibodies in areas of pseudopyloric metaplasia; absence of immunohistochemical reaction in zones of intestinal metaplasia (goblet cells stained with Alcian blue at pH = 2.5).
2021년 Wada Y. 등은 전향적 연구를 통해 AIG의 결과로 위체부에서 PPM이 발생함을 확인했을 뿐 아니라, “화생 연속체(metaplastic continuum)” 가설을 제안하였다. 그들의 연구 결과는 위축이 진행함에 따라 PPM -> 유문화생으로 이어진다는 점을 시사한다[38].
PPM은 위축 병인에서 중요한 중간 단계로 간주되며, 그 존재는 IM 및 위 상피 이형성 발생 위험의 증가와 연관된다[39]. 과거에는 위 상피 화생이 개별 전구세포의 클론성 확장 및 재프로그래밍 (clonal expansion and reprogramming of individual progenitor cells)에 의해 발생한다고 여겨졌다[40]. 그러나 최근 계통추적(lineage-tracing) 방법을 이용한 연구들은 AIG에서 PPM이 반드시 개별 전구세포의 클론성 확장을 수반하지 않고 발생함을 보여주었다. 대신, 상피세포는 만성 염증과 위벽세포의 면역 매개 파괴에 반응하여 비클론성 가소적 재프로그래밍 (plastic nonclonal reprogramming)을 겪는다[41,42]. AIG에서 이러한 비클론성 상피 가소성의 핵심 기전에는 국소 미세환경의 변화와 Notch, BMP(골형성 단백질), Hedgehog(SHH)와 같은 특정 신호전달 경로의 활성화가 포함되는 것으로 보인다. 이 미세환경은 AIG와 동반되는 염증성 침윤에 의해 형성되며, 세포 선택적 클론성 확장 없이도 사이토카인과 성장인자의 생산을 통해 상피세포의 가소적 재프로그래밍을 가능하게 한다[36,43].
PPM의 다클론적 특성을 이해하는 것은 위 전암성 병변에 대한 예방 및 치료 전략 수립에 중요한 함의를 가진다. AIG 진행 과정에서 위축성 변환은 과형성 용종성 병변으로 나타날 수 있으며, 때때로 유문선선종의 발생과 동반되기도 하고, 항상 선형 및 미세결절성 장크롬친화세포(ECL) 세포 과형성을 동반한다[44].
Pivetta G. 등이 16S rRNA 시퀀싱을 이용해 수행한 최근의 마이크로바이옴 연구에 따르면, AIG 환자에서 위내 미생물 다양성이 유의하게 감소되어 있었으며, Firmicutes, Proteobacteria, Bacteroidetes, Actinobacteria, Streptococcus, Prevotella 종이 우세하게 집락화하였다[45]. 저산성증(hypochlorhydria)으로 인한 위산 장벽의 붕괴는 비-H. pylori 세균 종의 집락화를 촉진할 수 있으나, 이들의 AIG 연관 발암 기여도는 아직 명확히 규명되지 않았다.
H. pylori 음성 AIG의 병인적 연쇄반응은 위산 분비 점막의 면역 매개 표적화(비위축 단계)로 시작하여, 혈청학적 특징(PCA, IFA), 위축 진행을 반영하는 펩시노겐 I/II 비율 감소, 그리고 가스트린-17 수치 상승을 특징으로 하는 위체부 중심 위축으로 진행한다. 결과적으로 발생하는 무산증과 내인자 결핍은 철분 및 비타민 B12 흡수를 저해하며, 임상적으로 철결핍성 빈혈(유병률: 25–50%)[46,47]과 악성빈혈(발생률: 15–25%)[46,48]로 나타난다. 이러한 혈액학적 합병증은 진행된 AIG의 대표적인 임상 표현형이다[29].
비타민 B12는 적혈구 발달, DNA 합성, 신경계 기능 등 다양한 생리학적 과정에 필수적인 비타민이다[34]. 철분 및 비타민 B12 결핍 외에도, AIG 환자에서는 비타민 C, 비타민 D, 칼슘을 포함한 다양한 비타민 및 미량 원소 결핍이 동반된다[49,50]. 주요 병리기전은 위점막에서의 흡수 감소 혹은 분해 증가로, 이는 위내 pH 상승과 세균 과성장에 의해 설명될 수 있다[51].
특히 비타민 D는 AIG 병인에서 중요한 면역조절 역할을 가진다[52]. 비타민 D 수용체(VDR)가 단핵구, 수지상세포, 활성화된 T세포 등 면역세포에서 발견되면서, 비타민 D의 면역조절 기능과 면역 조절 기전에서의 역할이 주목받고 있다[53]. VDR 작용제는 Th1에 의해 유도된 염증 반응을 억제하고, 이후 Th세포가 친염증 표현형으로 분화하는 것을 제한한다[54]. 비타민 D는 Th1 세포의 친염증성 활성과 인터루킨-2(IL-2), IFNγ, TNFα와 같은 친염증성 사이토카인의 분비를 억제한다[55–57]. 또한 활성형 비타민 D는 T세포 증식, IL-2 발현[58], IFNγ를 microRNA 및 단백질 수준에서 억제한다[59]. 체내 비타민 D 수치가 부족할 경우, 면역 조절이 악화되어 AIG의 발병이나 진행에 기여할 수 있는 것으로 추정된다[51].
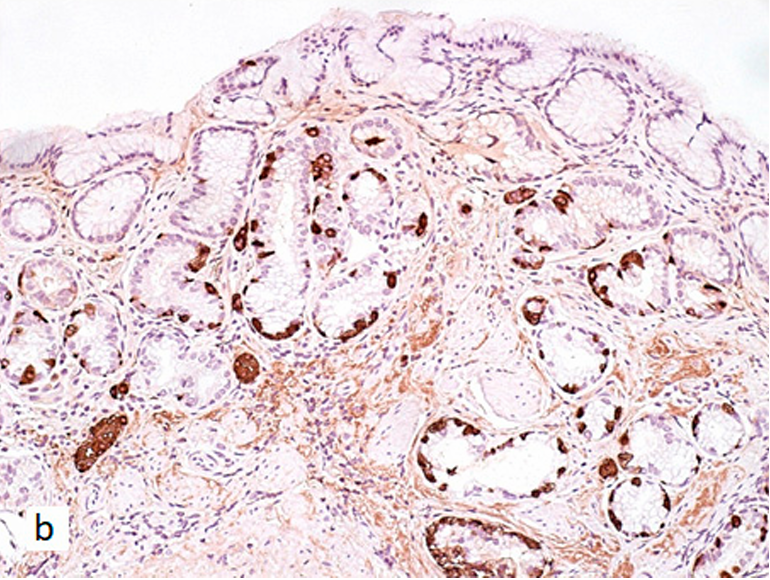
위체부 점막 위축 및 위산 분비 감소의 진행은 생리적 고가스트린혈증과 ECL 세포 과형성과 연관되며(Figures 2b, 3b), 이는 제1형 신경내분비종양(NET-1)으로 진행할 수 있다. 신경내분비종양 발생 위험의 뚜렷한 증가는 위축성 AIG 환자에 대한 정기적인 모니터링의 필요성을 확인시켜준다[60].
Figure 2. (b)—Neuroendocrine cell hyperplasia features—linear hyperplasia: more than 5 cells with monomorphic nuclei and clear cytoplasm arranged in a row along the outer contour of glands showing pseudopyloric metaplasia (arrow). Hematoxylin and eosin staining. (a)—×200, (b)—×360.
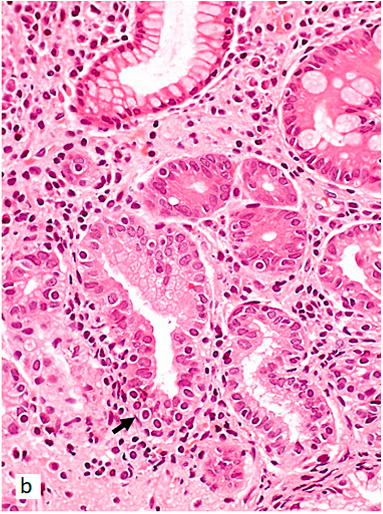
Figure 3. (b)—Linear and micronodular (small discrete nodules) hyperplasia of neuroendocrine cells, immunohistochemical reaction with chromogranin A antibodies. (a)—×200, (b)—×160.
AIG에서는 불완전 장상피화생과 같은 전형적인 전암성 병변의 희소성이 관찰되며, 이는 비교적 낮은 위암 위험에 기여할 수 있다. AIG에서 우세하게 나타나는 화생 표현형은 경련억제성 폴리펩타이드(spasmolytic polypeptide, SPEM) 발현으로 특징지어지며, 이는 위 상피의 클론성 재프로그래밍이 결여된 점에서 실제 전암성 소인보다는 점막의 적응 반응을 반영한다. 그럼에도 불구하고, 위벽세포의 점진적인 소실과 이로 인한 저산성증은 위내 미생물 불균형을 유발하며, 이는 연쇄상구균 과성장을 촉진하여 전암성 변환 및 발암을 매개할 가능성이 있다[61].
자가면역성 위염의 정확한 발암 잠재력은 여전히 상당한 학문적 논쟁을 불러일으키고 있다. 최근의 증거는 H. pylori 음성이며, 동반된 중증 염증성 질환이 없는 “naïve” AIG가 사실상 위암 위험이 거의 없음을 보여준다. Rugge 연구팀의 주요 연구에 따르면, 이러한 경우 대부분 임상적으로 양성 경과를 보이며, 신생물 진행이 최소한에 그친다[62,63]. 그러나 이에 상반되는 보고도 존재하며, 다수의 연구에서 AIG 환자에서 위암 발생률이 증가한다고 보고하였다[64–66]. 이러한 발견은 Song 등[67]의 종합적 메타분석을 통해 추가 검증되었으며, AIG와 위선암 간의 유의한 연관성을 제시하였다. 따라서 이 복잡한 관계의 근저에 있는 추가적 요인과 분자 기전을 규명하기 위해 전향적 연구가 반드시 필요하다.
3. Combination of AIG and H. pylori Infection
AIG의 병인 경로에는 H. pylori 항원과 숙주 H+/K+-ATPase 에피토프 간의 분자적 모방(molecular mimicry) 기전과, H. pylori에 대한 면역반응을 유도하는 TLR 의존 경로가 모두 포함된다. 역학 연구에 따르면, AIG 환자의 상당수는 과거 혹은 현재 H. pylori 감염을 가지고 있으며, H. pylori 감염자의 약 30%에서 PCA 양성이 확인된다[68]. 그러나 H. pylori가 AIG 발생으로 이어지는 면역학적 연쇄반응의 기전적 방아쇠 역할을 하는지에 대해서는 아직 확정되지 않았으며, 현재까지의 증거는 추가적인 검증이 필요하다. Amedei A. 등은 H. pylori에 동반 감염된 여성 AIG 환자의 위점막에서 활성화된 CD4+ T세포가 H+/K+-ATPase와 H. pylori 항원 모두에 교차 반응성을 보인다는 사실을 확인하였다[69]. 이에 저자들은 AIG 병인이 두 가지 기전을 통해 이루어질 수 있다고 결론지었다. 즉, 하나는 위벽세포를 직접 표적으로 하는 자가면역 과정이며, 다른 하나는 H. pylori 감염에 의해 매개되는 경로라는 것이다.
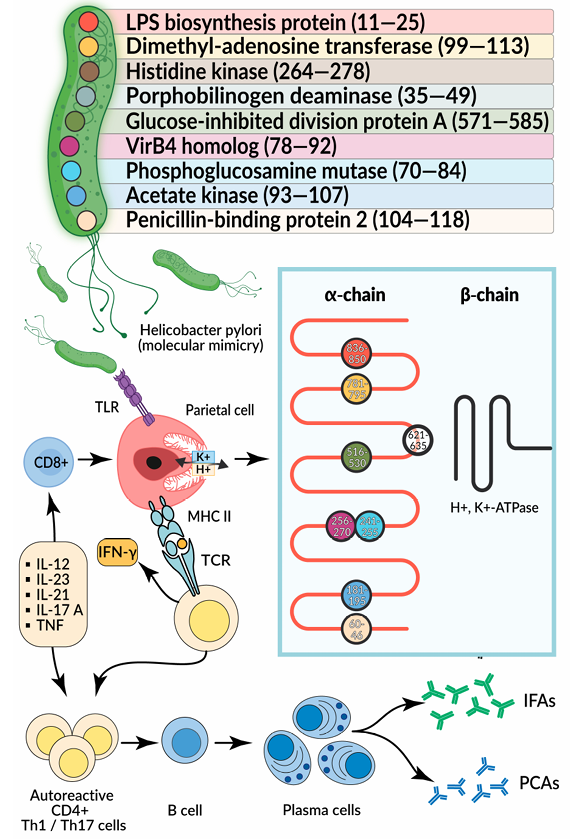
H. pylori 감염 환자에서 AIG의 임상 경과를 연구할 때 특히 주목되는 현상은, 세균 항원과 위벽세포 H+/K+-ATPase 에피토프 간의 분자적 모방이다[70,71]. 분자적 모방이란 미생물이 숙주의 항원 구조를 ‘모방(copy)’하여, 면역체계의 교차 활성화를 유도하고 결과적으로 자가면역 반응을 촉발하는 현상을 말한다. H. pylori 연관 AIG는 대표적인 분자적 모방의 예로, H. pylori 항원에 반응하여 활성화된 CD4+ Th1 면역세포가 H+/K+-ATPase 에피토프와 교차 반응을 일으켜 기존의 자가면역성 위염을 유발하거나 악화시킨다[72]. 지금까지 H+/K+-ATPase와 유사한 에피토프를 포함하는 H. pylori 단백질이 아홉 가지 확인되었다[69]. 그 결과 위벽세포는 세포독성 Th1 세포의 표적이 되어 위체부 점막의 위축과 이어지는 저산성증으로 진행한다. H+/K+-ATPase가 외래 병원체에 의해 자극될 경우, IFNγ와 TNFα를 포함한 대량의 친염증성 사이토카인이 분비된다[33]. 이러한 국소적 사이토카인 생성은 위상피세포가 MHCII 분자를 발현하도록 유도하며[73], 이로써 위상피세포는 H+/K+-ATPase 자가항원 펩타이드를 T세포에 제시하여 효과기 Th1 세포로의 분화를 촉진한다. H. pylori와 H+/K+-ATPase 간의 분자적 모방 기전은 Figure 4에 제시되어 있다.
Figure 4. Molecular mimicry between of H. pylori and H+/K+-ATPase. Created in BioRender.com, accessed on 10 July 2025. Abbreviations: TLR—toll-like receptor, TCR—T-cell receptor, IFAs—anti intrinsic factor antibodies, PCAs—anti-parietal cell antibodies, IFNγ—interferon γ, MHC II—major histocompatibility complex II, TNF—tumor necrosis factor, Th1—T helper cell 1, Th17—T helper cell 17, IL—interleukin.
더 나아가, IFNγ는 위상피세포가 보조자극 분자(CD80, CD86)를 발현하고 항원 처리에 관여하는 카텝신(cathepsin)을 생성하도록 유도한다. 따라서 위상피세포는 항원제시세포(APC) 역할을 수행할 수 있다[74,75]. 위상피세포나 위벽세포가 세균 항원을 제시하면, 위내의 H. pylori 특이적 FasL T세포가 활성화되어 항원 의존적 기전(퍼포린 매개 용해 또는 세포사멸 유도)을 통해 항원제시세포를 제거한다. 또한, 항원제시세포와 위상피세포가 위 H+/K+-ATPase를 특정 자가반응성 T세포에 제시하면, 추가적인 T세포 활성화를 유도하여 더 많은 수의 H+/K+-ATPase 민감성 Th1 세포를 생성한다[76,77].
실제 진단의 측면에서 AIG 환자의 H. pylori 감염 상태를 확인하는 것은 종종 어렵다. 한편으로는 다른 요소분해효소(urease) 생성 세균의 집락화로 인해 위양성이 발생할 수 있으며, 다른 한편으로는 위축이 심하게 진행된 후 세균 수 감소 또는 H. pylori의 자연 소실로 인해 위음성이 발생할 수 있다[78].
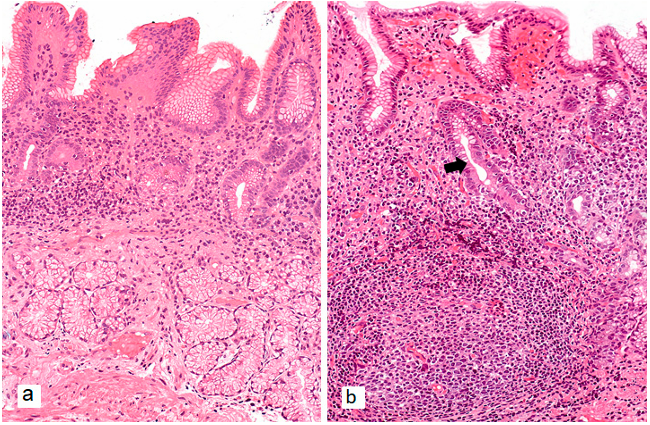
AIG와 H. pylori 감염이 병합된 경우, 조직학적 검사에서는 위체부에서의 전형적인 AIG 변화와 함께 유문부(antrum)의 침범이 관찰된다. H. pylori 연관 위염은 고유판의 표재성 림프형질세포성 염증과 상피 내 호중구 침윤으로 특징지어지며, 더 깊은 점막층에는 림프소포가 형성될 수 있다(Figure 5)[79].
Figure 5. Characteristic morphological features of H. pylori-associated gastritis in antral gastric mucosa. (a)—Polymorphous inflammatory infiltrate predominantly in upper layers of lamina propria, decreased number of glands (mild absolute atrophy). (b)—Formation of lymphoid follicle in lamina propria, appearance of foci of metaplastic atrophy—complete intestinal metaplasia (arrow). (a,b)—×200.
H. pylori 연관 위염이 진행함에 따라 유문부 위축 병소가 나타나고, 결국 더 큰 위축 및 화생 점막 부위로 융합되며, 이는 위체부와 기저부로 확산되어 다병소성 위염으로 발전한다. 위체부 위축과 함께 유문부 염증/선 위축이 동반되는 경우는 과거 또는 현재 H. pylori 감염을 시사한다. 세균 항원과 위벽세포 자가항원 간의 항원적 모방이 AIG와 과거 또는 현재 H. pylori 감염을 병인적으로 연결할 수 있으며, 이를 “이차성 AIG(secondary AIG)”라고 한다[69. Amedei, A.; Bergman, M.P.; Appelmelk, B.J.; Azzurri, A.; Benagiano, M.; Tamburini, C.; van der Zee, R.; Telford, J.L.; Vandenbroucke-Grauls, C.M.J.E.; D’Elios, M.M.; et al. Molecular Mimicry between Helicobacter Pylori Antigens and H+, K+-Adenosine Triphosphatase in Human Gastric Autoimmunity. J. Exp. Med. 2003, 198, 1147–1156.].
AIG에서 위상피 신생물 병변을 예측하는 데 있어 OLGA/OLGIM 체계의 예측적 가치에 대해서는 추가 연구가 필요하다. 원발성 AIG에서는 유문부가 침범되지 않으므로, OLGA 단계가 II를 초과하는 경우는 없다. III–IV기의 경우는 H. pylori 감염에 의한 유문부 위축을 강하게 시사한다. H. pylori와 연관된 진행된 OLGA 단계를 가진 AIG 환자에서 위 신생물 위험은 6.3%에서 25%에 이른다[80]. 따라서 이들 환자군은 체계적인 내시경 추적관찰이 필요하다.
유럽소화기내시경학회(ESGE), 유럽헬리코박터 및 마이크로바이옴연구회(EHMSG), 유럽병리학회(ESP)는 광범위한 내시경 변화(Kimura–Takemoto C3+ 혹은 내시경 점수체계 EGGIM에서 장상피화생 ≥5점) 또는 형태학적으로 평가된 진행성 위축을 가진 환자에게, 출신 국가와 무관하게 3년마다 고품질 내시경 검사를 시행할 것을 권고한다[81].
4. AIG in the Post-Eradication Period of H. pylori
세 번째 시나리오는 본질적으로 이전 시나리오의 연속으로, 두 가지 잠재적 결과를 가진다. 하나는 과거 H. pylori 감염과 연관된 위점막 염증 변화의 해소이며, 다른 하나는 병원체 제균 후에도 주로 유문부에 염증성 침윤이 지속되는 경우이다.
수많은 임상 연구에서 H. pylori 연관 만성 위염 환자에서 제균 치료가 암 예방에 중요한 역할을 한다는 사실은 입증되었지만, 그 이후의 AIG 경과에 미치는 영향은 여전히 논란의 여지가 있다. H. pylori 감염이 H+/K+-ATPase에 대한 자가면역 반응을 유발하여 위체부 점막 위축으로 이어질 수 있다는 새로운 증거는, 세균 제균이 AIG 치료에도 효과적일 수 있다는 가설로 이어졌다[68].
Stolte M. 등이 1998년에 발표한 고전적 증례 보고는 AIG와 H. pylori 연관성을 보여준 중요한 관찰이다. 이 보고는 21세 남성 환자로, 위체부 점막에서 고유판의 심한 림프구 침윤, 국소적 선 파괴, 잔여 위벽세포의 비대 등 AIG의 활성기 전형적 조직학적 특징을 보였다[82]. 혈청학적 검사에서는 위벽세포 항체나 내인자 항체는 검출되지 않았지만, H. pylori IgG 역가가 현저히 높아(243 U/mL) 제균 치료를 시행하였다. 치료 15개월 후, H. pylori IgG 수치는 11 U/mL로 크게 감소하였을 뿐 아니라, 이전에 관찰된 염증성 침윤과 AIG의 특징적 조직학적 소견이 완전히 소실되었다. 이 발견은 H. pylori 연관 AIG가 제균 치료를 통해 잠재적으로 치유될 수 있음을 시사하였으며, 저자들은 이를 확인하기 위해 전향적 연구가 필요함을 강조하였다[82].
이 초기 증례는 전통적 자가항체 혈청 양성이 없는 경우에도 내시경 및 조직학적 기준만으로 AIG를 진단할 수 있음을 보여주며 중요한 진단적 선례를 세웠다. 이후 연구들은 이러한 관찰을 확장하였다. Müller H. 등은 평균 39.5개월 추적관찰에서, H. pylori 양성 비위축성 AIG 환자 80명 중 64명(80%)에서 제균 치료 후 활동성 위염이 소실됨을 보고하였다[83]. 또한, 여러 연구에서 위체부 위축성 위염을 가진 H. pylori 양성 환자의 약 20%에서 위축이 호전됨이 보고되었으며, 이는 H. pylori 음성 환자군에서 관찰된 호전률보다 유의하게 높았다[84,85].
이 주제에 대한 가장 최근의 기여는 2023년 Kotera T. 등이 발표한 사례 보고로, H. pylori 활성 감염과 AIG가 공존한 40세 여성 환자를 제균 치료 후 장기간 추적한 결과이다[86]. 연구자들은 여러 지표에서 점진적 호전을 상세히 기록하였다. 치료 7개월 후 내시경 평가에서 혈관 패턴 가시성이 감소하고 미만성 점막 충혈이 소실되었으며, 혈청학적으로는 PCA 역가가 1:40으로 감소했으나, 조직학적으로는 여전히 AIG 소견이 남아 있었다. 치료 26개월 후에는 PCA 역가가 1:20으로 추가 감소하고, 기저선(fundic gland)에서 위벽세포와 주세포가 다시 관찰되었으며, 혈청 가스트린 수치가 64 pg/mL로 정상화되어, 적절한 치료가 시행될 경우 확립된 AIG에서도 상당한 조직학적 회복이 가능함을 보여주었다[86].
또한, 경도 위축(HR 2.14; 95% CI 1.12–4.1), 중등도 염증(HR 5.3; 95% CI 1.64–17.3), 장상피화생 부재(HR 2.4; 95% CI 1.2–4.8)가 H. pylori 양성 AIG 환자에서 제균 치료 후 위체부 위축 호전을 예측하는 조직학적 요인으로 확인되었다[85].
그러나 상반된 자료도 존재한다. Sumi N. 등은 H. pylori 양성 AIG 환자에서 제균 치료 후 위축이 급속히 진행된 사례를 보고하였다[87]. 또한 2023년 6월 Ihara T. 등은 장기간 H. pylori 연관 위염 병력이 있는 73세 여성 환자에서 제균 치료 후 3년 이내에 AIG가 발현되며 위체부 위축이 급격히 진행된 사례를 보고하였다[88].
이러한 이질적인 결과에도 불구하고, 모든 H. pylori 감염 AIG 환자에게는 제균 치료가 권장되며, 이후 위점막 상태에 대한 면밀한 추적관찰이 필요하다. AIG 진행에 대한 제균 치료의 장기적 효과를 규명하기 위해서는, 잘 설계된 무작위 임상시험이 추가적으로 필요함은 분명하다.
5. Conclusions
고전적인 Correa 연속체(cascade) 모델에 따르면, 위암 발생은 정상 점막 → 비위축성 위염 → 위축 → 장상피화생 → 이형성 → 선암으로 이어지는 일정한 병리학적 변화를 따른다. 오늘날 H. pylori 감염과 AIG는 위축 및 장상피화생의 높은 위험을 지닌 위염의 주요 병인적 요인으로 간주된다.
H. pylori 음성 AIG(naïve)와 동반 혹은 과거 H. pylori 감염이 있는 경우 모두에서 위축 발생의 분자 기전을 규명하는 것은 위암 위험을 보다 개인화된 방식으로 평가할 수 있게 한다. 자가면역성 위염에 이차적으로 발생하는 신경내분비종양 위험과 더불어, H. pylori 감염이 동반될 경우 선암의 위험은 현저히 증가한다.
<Abstract>
Helicobacter pylori (H. pylori) infection and autoimmune inflammation of the gastric mucosa are recognized as the leading etiological factors of chronic atrophic gastritis. The mechanisms of atrophy formation and progression with the risk of gastric cancer development are heterogeneous, which requires a deeper study of the molecular mechanisms of relationship, peculiarities of the course of autoimmune gastritis both in combination with H. pylori and after eradication, as well as without H. pylori infection (naïve AIG). This article presents the specific molecular and cellular patterns in the formation of these related conditions.
Keywords: H. pylori-associated gastritis; Helicobacter pylori; autoimmune gastritis; eradication therapy; gastric adenocarcinoma; molecular mimicry; neuroendocrine neoplasia.
Helicobacter pylori (H. pylori) 감염과 위점막의 자가면역성 염증은 만성 위축성 위염의 주요 병인 요인으로 알려져 있다. 위축 형성과 진행 및 위암 발생 위험과 관련된 기전은 이질적이므로, 분자적 기전에 대한 심층적 연구가 필요하다. 특히 H. pylori와의 병합, 제균 치료 이후, 그리고 H. pylori 감염이 없는 경우(naïve AIG) 각각에서의 자가면역성 위염의 경과적 특성을 규명하는 것이 중요하다. 본 논문에서는 이러한 관련 상태의 형성 과정에서 나타나는 특정한 분자 및 세포 패턴을 제시한다.
References
1. Rugge, M.; Genta, R.M.; Malfertheiner, P.; Dinis-Ribeiro, M.; El-Serag, H.; Graham, D.Y.; Kuipers, E.J.; Leung, W.K.; Park, J.Y.; Rokkas, T.; et al. RE.GA.IN.: The Real-World Gastritis Initiative-Updating the Updates. Gut 2024, 73, 407–441. [CrossRef]
2. Page, M.J.; McKenzie, J.E.; Bossuyt, P.M.; Boutron, I.; Hoffmann, T.C.; Mulrow, C.D.; Shamseer, L.; Tetzlaff, J.M.; Akl, E.A.; Brennan, S.E.; et al. The PRISMA 2020 Statement: An Updated Guideline for Reporting Systematic Reviews. BMJ 2021, 372, n71. [CrossRef]
3. Arango, M.-T.; Perricone, C.; Kivity, S.; Cipriano, E.; Ceccarelli, F.; Valesini, G.; Shoenfeld, Y. HLA-DRB1 the Notorious Gene in the Mosaic of Autoimmunity. Immunol. Res. 2017, 65, 82–98. [CrossRef]
4. Ungar, B.; Mathews, J.D.; Tait, B.D.; Cowling, D.C. HLA Patterns in Pernicious Anaemia. Br. Med. J. 1977, 1, 798–800. [CrossRef]
5. Ungar, B.; Mathews, J.D.; Tait, B.D.; Cowling, D.C. HLA-DR Patterns in Pernicious Anaemia. Br. Med. J. (Clin. Res. Ed.) 1981, 282, 768–770. [CrossRef]
6. Lahner, E.; Spoletini, M.; Buzzetti, R.; Corleto, V.D.; Vannella, L.; Petrone, A.; Annibale, B. HLA-DRB1*03 and DRB1*04 Are Associated with Atrophic Gastritis in an Italian Population. Dig. Liver Dis. 2010, 42, 854–859. [CrossRef]
7. Oksanen, A.M.; Haimila, K.E.; Rautelin, H.I.K.; Partanen, J.A. Immunogenetic Characteristics of Patients with Autoimmune Gastritis. World J. Gastroenterol. 2010, 16, 354–358. [CrossRef] [PubMed]
8. Pan, Y.; Wang, X.; He, Y.; Lin, S.; Zhu, M.; Li, Y.; Wang, J.; Wang, J.; Ma, X.; Xu, J.; et al. Tumor Suppressor ATP4B Serve as a Promising Biomarker for Worsening of Gastric Atrophy and Poor Differentiation. Gastric Cancer 2021, 24, 314–326. [CrossRef] [PubMed]
9. Garelli, S.; Dalla Costa, M.; Sabbadin, C.; Barollo, S.; Rubin, B.; Scarpa, R.; Masiero, S.; Fierabracci, A.; Bizzarri, C.; Crinò, A.; et al. Autoimmune Polyendocrine Syndrome Type 1: An Italian Survey on 158 Patients. J. Endocrinol. Investig. 2021, 44, 2493–2510. [CrossRef] [PubMed]
10. Fichna, M.; ˙ Zurawek, M.; Słomi´nski, B.; Sumi´nska, M.; Czarnywojtek, A.; Rozwadowska, N.; Fichna, P.; My´sliwiec, M.; Ruchała, M. Polymorphism in BACH2 Gene Is a Marker of Polyglandular Autoimmunity. Endocrine 2021, 74, 72–79. [CrossRef]
11. Calvete, O.; Reyes, J.; Valdés-Socin, H.; Martin, P.; Marazuela, M.; Barroso, A.; Escalada, J.; Castells, A.; Torres-Ruiz, R.; Rodríguez Perales, S.; et al. Alterations in SLC4A2, SLC26A7 and SLC26A9 Drive Acid-Base Imbalance in Gastric Neuroendocrine Tumors and Uncover a Novel Mechanism for a Co-Occurring Polyautoimmune Scenario. Cells 2021, 10, 3500. [CrossRef] [PubMed]
12. Laisk, T.; Lepamets, M.; Koel, M.; Abner, E.; Estonian Biobank Research Team; Mägi, R. Genome-Wide Association Study Identifies Five Risk Loci for Pernicious Anemia. Nat. Commun. 2021, 12, 3761. [CrossRef]
13. Săsăran, M.O.; Melit , , L.E.; Dobru, E.D. MicroRNA Modulation of Host Immune Response and Inflammation Triggered by Helicobacter Pylori. Int. J. Mol. Sci. 2021, 22, 1406. [CrossRef]
14. Jiao, Y.; Yan, Z.; Yang, A. Mitochondria in Innate Immunity Signaling and Its Therapeutic Implications in Autoimmune Diseases. Front. Immunol. 2023, 14, 1160035. [CrossRef] 1
5. Melit , , L.E.; Mărginean, C.O.; Mărginean, C.D.; Mărginean, M.O. The Relationship between Toll-like Receptors and Helicobacter Pylori-Related Gastropathies: Still a Controversial Topic. J. Immunol. Res. 2019, 2019, 8197048. [CrossRef] [PubMed]
16. Chen, L.; Deng, H.; Cui, H.; Fang, J.; Zuo, Z.; Deng, J.; Li, Y.; Wang, X.; Zhao, L. Inflammatory responses and inflammation associated diseases in organs. Oncotarget 2018, 9, 7204–7218. [CrossRef] [PubMed]
17. Smith, S.M. Role of Toll-like receptors in Helicobacter Pylori infection and immunity. World J. Gastrointest. Pathophysiol. 2014, 5, 133–146. [CrossRef]
18. Rad, R.; Prinz, C.; Neu, B.; Neuhofer, M.; Zeitner, M.; Voland, P.; Becker, I.; Schepp, W.; Gerhard, M. Synergistic effect of Helicobacter pylori virulence factors and interleukin-1 polymorphisms for the development of severe histological changes in the gastric mucosa. J. Infect. Dis. 2003, 188, 272–281. [CrossRef]
19. Backert, S.; Schmidt, T.P.; Harrer, A.; Wessler, S. Exploiting the gastric epithelial barrier: Helicobacter pylori’s attack on tight and adherens junctions. Curr. Top. Microbiol. Immunol. 2017, 400, 195–226. [CrossRef] [PubMed]
20. Müller, A.; Solnick, J.V. Inflammation, Immunity, and Vaccine Development for Helicobacter Pylori. Helicobacter 2011, 16 (Suppl. 1), 26–32. [CrossRef]
21. Moulton, V.R. Sex Hormones In Acquired Immunity And Autoimmune Disease. Front. Immunol. 2018, 9, 2279. [CrossRef] [PubMed]
22. Venter, C.; Eyerich, S.; Sarin, T.; Klatt, K.C. Nutrition And The Immune System: A Complicated Tango. Nutrients 2020, 12, 818. [CrossRef]
23. Neumann,W.L.; Coss, E.; Rugge, M.; Genta, R.M. Autoimmune Atrophic Gastritis—Pathogenesis, Pathology And Management. Nat. Rev. Gastroenterol. Hepatol. 2013, 10, 529–541. [CrossRef] [PubMed]
24. Li, Y.; Gorelik, G.; Strickland, F.M.; Richardson, B.C. Oxidative Stress, T Cell DNA methylation, and lupus. Arthritis Rheumatol. 2014, 66, 1574–1582. [CrossRef]
25. Surace, A.E.A.; Hedrich, C.M. The Role Of Epigenetics In Autoimmune/Inflammatory Disease. Front. Immunol. 2019, 10, 1525. [CrossRef]
26. Chen, Q.; Li, H.; Liu, Y.; Zhao, M. Epigenetic Regulation Of Immune And Inflammatory Responses In Rheumatoid Arthritis. Front. Immunol. 2022, 13, 881191. [CrossRef]
27. Pauley, K.M.; Cha, S.; Chan, E.K.L. MicroRNA in Autoimmunity And Autoimmune Diseases. J. Autoimmun. 2009, 32, 189–194. [CrossRef]
28. Salvi, V.; Gianello, V.; Tiberio, L.; Sozzani, S.; Bosisio, D. Cytokine targeting by miRNAs in autoimmune diseases. Front. Immunol. 2019, 10, 15. [CrossRef]
29. Lenti, M.V.; Rugge, M.; Lahner, E.; Miceli, E.; Toh, B.-H.; Genta, R.M.; De Block, C.; Hershko, C.; Di Sabatino, A. Autoimmune gastritis. Nat. Rev. Dis. Primers 2020, 6, 56. [CrossRef]
30. DeAizpurua, H.J.; Cosgrove, L.J.; Ungar, B.; Toh, B.H. Autoantibodies Cytotoxic To Gastric Parietal Cells In Serum Of Patients With Pernicious Anemia. N. Engl. J. Med. 1983, 309, 625–629. [CrossRef] [PubMed]
31. Tanaka, N.; Glass, V.B. Effect of Prolonged Aministration of Parietal Cell Antibodies from Patients with Atrophic Gastritis and Pernicious Anemia on the Parietal Cell Mass and Hydrochloric Acid Output in Rats. Gastroenterology 1970, 58, 482–494. [CrossRef]
32. Lenti, M.V.; Miceli, E.; Cococcia, S.; Klersy, C.; Staiani, M.; Guglielmi, F.; Giuffrida, P.; Vanoli, A.; Luinetti, O.; De Grazia, F.; et al. Determinants Of Diagnostic Delay In Autoimmune Atrophic Gastritis. Aliment. Pharmacol. Ther. 2019, 50, 167–175. [CrossRef] [PubMed]
33. D’Elios, M.M.; Bergman, M.P.; Azzurri, A.; Amedei, A.; Benagiano, M.; De Pont, J.J.; Cianchi, F.; Vandenbroucke-Grauls, C.M.; Romagnani, S.; Appelmelk, B.J.; et al. H(+),K(+)-Atpase (Proton Pump) Is the target autoantigen of Th1-Type Cytotoxic T cells in autoimmune gastritis. Gastroenterology 2001, 120, 377–386. [CrossRef]
34. Iwamuro, M.; Tanaka, T.; Otsuka, M. Update in Molecular Aspects and Diagnosis of Autoimmune Gastritis. Curr. Issues Mol. Biol. 2023, 45, 5263–5275. [CrossRef]
35. Zhang, T.; Tang, X. Beyond Metaplasia: Unraveling the Complex Pathogenesis of Autoimmune Atrophic Gastritis and Its Implications for Gastric Cancer Risk. QJM 2025, 118, 203–247. [CrossRef]
36. Goldenring, J.R. Pyloric Metaplasia, Pseudopyloric Metaplasia, Ulcer-Associated Cell Lineage and Spasmolytic Polypeptide Expressing Metaplasia: Reparative Lineages in the Gastrointestinal Mucosa. J. Pathol. 2018, 245, 132–137. [CrossRef]
37. Weis, V.G.; Sousa, J.F.; LaFleur, B.J.; Nam, K.T.; Weis, J.A.; Finke, P.E.; Ameen, N.A.; Fox, J.G.; Goldenring, J.R. Heterogeneity in Mouse Spasmolytic Polypeptide-Expressing Metaplasia Lineages Identifies Markers of Metaplastic Progression. Gut 2013, 62, 1270–1279. [CrossRef]
38. Wada,Y.; Nakajima, S.; Kushima, R.; Takemura, S.; Mori, N.; Hasegawa, H.; Nakayama, T.; Mukaisho, K.-I.; Yoshida, A.; Umano, S.; et al. Pyloric, Pseudopyloric, and Spasmolytic Polypeptide-Expressing Metaplasias in Autoimmune Gastritis: A Case Series of 22 Japanese Patients. Virchows Arch. 2021, 479, 169–178. [CrossRef]
39. Weis, V.G.; Goldenring, J.R. Current Understanding of SPEM and Its Standing in the Preneoplastic Process. Gastric Cancer 2009, 12, 189–197. [CrossRef] [PubMed]
40. McDonald, S.A.C.; Greaves, L.C.; Gutierrez-Gonzalez, L.; Rodriguez-Justo, M.; Deheragoda, M.; Leedham, S.J.; Taylor, R.W.; Lee, C.Y.; Preston, S.L.; Lovell, M.; et al. Mechanisms of Field Cancerization in the Human Stomach: The Expansion and Spread of Mutated Gastric Stem Cells. Gastroenterology 2008, 134, 500–510. [CrossRef] [PubMed]
41. Burclaff, J.; Mills, J.C. Plasticity of Differentiated Cells in Wound Repair and Tumorigenesis, Part I: Stomach and Pancreas. Dis. Model. Mech. 2018, 11, dmm033373. [CrossRef] [PubMed]
42. Willet, S.G.; Mills, J.C. Stomach Organ and Cell Lineage Differentiation: From Embryogenesis to Adult Homeostasis. Cell. Mol. Gastroenterol. Hepatol. 2016, 2, 546–559. [CrossRef] [PubMed]
43. Sáenz, J.B.; Mills, J.C. Acid and the Basis for Cellular Plasticity and Reprogramming in Gastric Repair and Cancer. Nat. Rev. Gastroenterol. Hepatol. 2018, 15, 257–273. [CrossRef] [PubMed]
44. Okano, A.; Takakuwa, H.; Matsubayashi, Y. Parietal-Cell Hyperplasia Mimicking Sporadic Fundic Gland Polyps in the Atrophic Mucosa of Autoimmune Gastritis. Gastrointest. Endosc. 2007, 66, 394–395; discussion 395. [CrossRef] [PubMed]
45. Pivetta, G.; Dottori, L.; Fontana, F.; Cingolani, S.; Ligato, I.; Dilaghi, E.; Milani, C.; Ventura, M.; Borro, M.; Esposito, G.; et al. Gastric Microbiota Gender Differences in Subjects with Healthy Stomachs and Autoimmune Atrophic Gastritis. Microorganisms 2023, 11, 1938. [CrossRef]
46. Marignani, M.; Delle Fave, G.; Mecarocci, S.; Bordi, C.; Angeletti, S.; D’Ambra, G.; Aprile, M.R.; Corleto, V.D.; Monarca, B.; Annibale, B. High Prevalence of Atrophic Body Gastritis in Patients with Unexplained Microcytic and Macrocytic Anemia: A Prospective Screening Study. Am. J. Gastroenterol. 1999, 94, 766–772. [CrossRef]
47. DeBlock, C.E.; Van Campenhout, C.M.; De Leeuw, I.H.; Keenoy, B.M.; Martin, M.; Van Hoof, V.; Van Gaal, L.F. Soluble Transferrin Receptor Level: A New Marker of Iron Deficiency Anemia, a Common Manifestation of Gastric Autoimmunity in Type 1 Diabetes. Diabetes Care 2000, 23, 1384–1388. [CrossRef]
48. Esposito, G.; Dottori, L.; Pivetta, G.; Ligato, I.; Dilaghi, E.; Lahner, E. Pernicious Anemia: The Hematological Presentation of a Multifaceted Disorder Caused by Cobalamin Deficiency. Nutrients 2022, 14, 1672. [CrossRef]
49. Aditi, A.; Graham, D.Y. Vitamin C, Gastritis, and Gastric Disease: A Historical Review and Update. Dig. Dis. Sci. 2012, 57, 2504–2515. [CrossRef]
50. Cavalcoli, F.; Zilli, A.; Conte, D.; Massironi, S. Micronutrient Deficiencies in Patients with Chronic Atrophic Autoimmune Gastritis: A Review. World J. Gastroenterol. 2017, 23, 563–572. [CrossRef]
51. Aggeletopoulou, I.; Konstantakis, C.; Triantos, C. Chronic Atrophic Autoimmune Gastritis: The Evolving Role of Vitamin D. Front. Biosci. (Landmark Ed.) 2024, 29, 252. [CrossRef]
52. Johnson, C.R.; Thacher, T.D. Vitamin D: Immune Function, Inflammation, Infections and Auto-Immunity. Paediatr. Int. Child. Health 2023, 43, 29–39. [CrossRef] [PubMed]
53. Aranow, C. Vitamin D and the Immune System. J. Investig. Med. 2011, 59, 881–886. [CrossRef] [PubMed]
54. Scolletta, S.; Colletti, M.; Di Luigi, L.; Crescioli, C. Vitamin D Receptor Agonists Target CXCL10: New Therapeutic Tools for Resolution of Inflammation. Mediat. Inflamm. 2013, 2013, 876319. [CrossRef]
55. Lemire, J.M.; Archer, D.C.; Beck, L.; Spiegelberg, H.L. Immunosuppressive Actions of 1,25-Dihydroxyvitamin D3: Preferential Inhibition of Th1 Functions. J. Nutr. 1995, 125, 1704S–1708S. [CrossRef]
56. Cippitelli, M.; Santoni, A. Vitamin D3: A Transcriptional Modulator of the Interferon-Gamma Gene. Eur. J. Immunol. 1998, 28, 3017–3030. [CrossRef]
57. Alroy, I.; Towers, T.L.; Freedman, L.P. Transcriptional Repression of the Interleukin-2 Gene by Vitamin D3: Direct Inhibition of NFATp/AP-1 Complex Formation by a Nuclear Hormone Receptor. Mol. Cell. Biol. 1995, 15, 5789–5799. [CrossRef]
58. Jeffery, L.E.; Burke, F.; Mura, M.; Zheng, Y.; Qureshi, O.S.; Hewison, M.; Walker, L.S.K.; Lammas, D.A.; Raza, K.; Sansom, D.M. 1,25-Dihydroxyvitamin D3 and IL-2 Combine to Inhibit T Cell Production of Inflammatory Cytokines and Promote Development of Regulatory T Cells Expressing CTLA-4 and FoxP3. J. Immunol. 2009, 183, 5458–5467. [CrossRef]
59. Reichel, H.; Koeffler, H.P.; Tobler, A.; Norman, A.W. 1 Alpha,25-Dihydroxyvitamin D3 Inhibits Gamma-Interferon Synthesis by Normal Human Peripheral Blood Lymphocytes. Proc. Natl. Acad. Sci. USA 1987, 84, 3385–3389. [CrossRef]
60. Waldum, H.; Mjønes, P. Towards Understanding of Gastric Cancer Based upon Physiological Role of Gastrin and ECL Cells. Cancers 2020, 12, 3477. [CrossRef] [PubMed]
61. Isakov, V. Autoimmune Gastritis Studies and Gastric Cancer: True Renaissance or Bibliometric Illusion. World J. Gastroenterol. 2024, 30, 3783–3790. [CrossRef]
62. Rugge, M.; Bricca, L.; Guzzinati, S.; Sacchi, D.; Pizzi, M.; Savarino, E.; Farinati, F.; Zorzi, M.; Fassan, M.; Dei Tos, A.P.; et al. Autoimmune Gastritis: Long-Term Natural History in Naïve Helicobacter Pylori-Negative Patients. Gut 2023, 72, 30–38. [CrossRef]
63. Rugge, M.; Genta, R.M. Staging and Grading of Chronic Gastritis. Hum. Pathol. 2005, 36, 228–233. [CrossRef]
64. Kishikawa, H.; Takarabe, S.; Ichikawa, M.; Sasaki, A.; Nishida, J. Gastric Adenocarcinoma in Helicobacter Pylori-Negative Autoimmune Gastritis: A Case Report and Literature Review. Cureus 2024, 16, e66910. [CrossRef]
65. Lahner, E.; Esposito, G.; Pilozzi, E.; Purchiaroni, F.; Corleto, V.D.; Di Giulio, E.; Annibale, B. Occurrence of Gastric Cancer and Carcinoids in Atrophic Gastritis during Prospective Long-Term Follow Up. Scand. J. Gastroenterol. 2015, 50, 856–865. [CrossRef]
66. Vannella, L.; Lahner, E.; Osborn, J.; Annibale, B. Systematic Review: Gastric Cancer Incidence in Pernicious Anaemia. Aliment. Pharmacol. Ther. 2013, 37, 375–382. [CrossRef]
67. Song, M.; Latorre, G.; Ivanovic-Zuvic, D.; Camargo, M.C.; Rabkin, C.S. Autoimmune Diseases and Gastric Cancer Risk: A Systematic Review and Meta-Analysis. Cancer Res. Treat. 2019, 51, 841–850. [CrossRef]
68. Faller, G.; Winter, M.; Steininger, H.; Lehn, N.; Meining, A.; Bayerdörffer, E.; Kirchner, T. Decrease of Antigastric Autoantibodies in Helicobacter Pylori Gastritis after Cure of Infection. Pathol. Res. Pract. 1999, 195, 243–246. [CrossRef] [PubMed]
69. Amedei, A.; Bergman, M.P.; Appelmelk, B.J.; Azzurri, A.; Benagiano, M.; Tamburini, C.; van der Zee, R.; Telford, J.L.; Vandenbroucke-Grauls, C.M.J.E.; D’Elios, M.M.; et al. Molecular Mimicry between Helicobacter Pylori Antigens and H+, K+-Adenosine Triphosphatase in Human Gastric Autoimmunity. J. Exp. Med. 2003, 198, 1147–1156. [CrossRef] [PubMed]
70. Benoist, C.; Mathis, D. Autoimmunity Provoked by Infection: How Good Is the Case for T Cell Epitope Mimicry? Nat. Immunol. 2001, 2, 797–801. [CrossRef] [PubMed]
71. Wucherpfennig, K.W. Mechanisms for the Induction of Autoimmunity by Infectious Agents. J. Clin. Investig. 2001, 108, 1097–1104. [CrossRef]
72. D’Elios, M.M.; Appelmelk, B.J.; Amedei, A.; Bergman, M.P.; Del Prete, G. Gastric Autoimmunity: The Role of Helicobacter Pylori and Molecular Mimicry. Trends Mol. Med. 2004, 10, 316–323. [CrossRef]
73. Valnes, K.; Huitfeldt, H.S.; Brandtzaeg, P. Relation between T Cell Number and Epithelial HLA Class II Expression Quantified by Image Analysis in Normal and Inflamed Human Gastric Mucosa. Gut 1990, 31, 647–652. [CrossRef]
74. Ye, G.; Barrera, C.; Fan, X.; Gourley, W.K.; Crowe, S.E.; Ernst, P.B.; Reyes, V.E. Expression of B7-1 and B7-2 Costimulatory Molecules by Human Gastric Epithelial Cells: Potential Role in CD4+ T Cell Activation during Helicobacter Pylori Infection. J. Clin. Investig. 1997, 99, 1628–1636. [CrossRef] [PubMed]
75. Barrera, C.; Ye, G.; Espejo, R.; Gunasena, S.; Almanza, R.; Leary, J.; Crowe, S.; Ernst, P.; Reyes, V.E. Expression of Cathepsins B, L, S, and DbyGastric Epithelial Cells Implicates Them as Antigen Presenting Cells in Local Immune Responses. Hum. Immunol. 2001, 62, 1081–1091. [CrossRef] [PubMed]
76. Toh, B.H.; van Driel, I.R.; Gleeson, P.A. Pernicious Anemia. N. Engl. J. Med. 1997, 337, 1441–1448. [CrossRef]
77. Mårdh, S.; Song, Y.H. Characterization of Antigenic Structures in Auto-Immune Atrophic Gastritis with Pernicious Anaemia. The Parietal Cell H,K-ATPase and the Chief Cell Pepsinogen Are the Two Major Antigens. Acta Physiol. Scand. 1989, 136, 581–587. [CrossRef]
78. Furuta, T.; Baba, S.; Yamade, M.; Uotani, T.; Kagami, T.; Suzuki, T.; Tani, S.; Hamaya, Y.; Iwaizumi, M.; Osawa, S.; et al. High Incidence of Autoimmune Gastritis in Patients Misdiagnosed with Two or More Failures of H. Pylori Eradication. Aliment. Pharmacol. Ther. 2018, 48, 370–377. [CrossRef] [PubMed]
79. Choudhuri, J.; Hall, S.; Castrodad-Rodriguez, C.A.; Westerhoff, M.; El Jabbour, T.; Jain, S.; Panarelli, N.C. Features That Aid Identification of Autoimmune Gastritis in a Background of Active Helicobacter Pylori Infection. Arch. Pathol. Lab. Med. 2021, 145, 1536–1543. [CrossRef]
80. Rugge, M.; Fassan, M.; Pizzi, M.; Zorzetto, V.; Maddalo, G.; Realdon, S.; De Bernard, M.; Betterle, C.; Cappellesso, R.; Pennelli, G.; et al. Autoimmune Gastritis: Histology Phenotype and OLGA Staging. Aliment. Pharmacol. Ther. 2012, 35, 1460–1466. [CrossRef]
81. Dinis-Ribeiro, M.; Libânio, D.; Uchima, H.; Spaander, M.C.W.; Bornschein, J.; Matysiak-Budnik, T.; Tziatzios, G.; Santos-Antunes, J.; Areia, M.; Chapelle, N.; et al. Management of Epithelial Precancerous Conditions and Early Neoplasia of the Stomach (MAPS III): European Society of Gastrointestinal Endoscopy (ESGE), European Helicobacter and Microbiota Study Group (EHMSG) and European Society of Pathology (ESP) Guideline Update 2025. Endoscopy 2025, 57, 504–554. [CrossRef]
82. Stolte, M.; Meier, E.; Meining, A. Cure of Autoimmune Gastritis by Helicobacter Pylori Eradication in a 21-Year-Old Male. Z. Gastroenterol. 1998, 36, 641–643. [PubMed]
83. Müller, H.; Rappel, S.; Wündisch, T.; Bayerdörffer, E.; Stolte, M. Healing of Active, Non-Atrophic Autoimmune Gastritis by H. Pylori Eradication. Digestion 2001, 64, 30–39. [CrossRef] [PubMed]
84. Annibale, B.; Di Giulio, E.; Caruana, P.; Lahner, E.; Capurso, G.; Bordi, C.; Delle Fave, G. The Long-Term Effects of Cure of Helicobacter Pylori Infection on Patients with Atrophic Body Gastritis. Aliment. Pharmacol. Ther. 2002, 16, 1723–1731. [CrossRef] [PubMed]
85. Vannella, L.; Lahner, E.; Bordi, C.; Pilozzi, E.; Di Giulio, E.; Corleto, V.D.; Osborn, J.; Delle Fave, G.; Annibale, B. Reversal of Atrophic Body Gastritis after H. Pylori Eradication at Long-Term Follow-Up. Dig. Liver Dis. 2011, 43, 295–299. [CrossRef]
86. Kotera, T.; Nishimi, Y.; Kushima, R.; Haruma, K. Regression of Autoimmune Gastritis after Eradication of Helicobacter Pylori. Case Rep. Gastroenterol. 2023, 17, 34–40. [CrossRef]
87. Sumi, N.; Haruma, K.; Urata, N.; Tanikawa, T.; Nakamura, J.; Suehiro, M. Autoimmune gastritis with rapid development of corporal atrophy found after H. pylori eradication therapy, report of a case. Stomach Intest. 2019, 7, 1053–1057. (In Japanese, Abstract in English)
88. Ihara, T.; Ihara, N.; Kushima, R.; Haruma, K. Rapid Progression of Autoimmune Gastritis after Helicobacter Pylori Eradication Therapy. Intern. Med. 2023, 62, 1603–1609. [CrossRef]


Bordin DS, Livzan MA, Mozgovoi SI, Gaus OV.
Int J Mol Sci. 2025 Aug 11;26(16):7737. doi: 10.3390/ijms26167737.
1. Introduction
Helicobacter pylori (H. pylori) 감염과 위점막의 자가면역성 염증은 위축성 위염 발병의 주요한 병인적 요인으로 알려져 있다[1]. 염증 발생의 기전과 발암 가능성은 서로 다르므로, 각각의 병인이 단독으로 작용하는 경우와 두 가지 요인이 복합적으로 작용하는 경우를 비교하는 것이 매우 중요하다. 특히 H. pylori 감염이 동반된 상황에서 자가면역 염증을 유발하는 분자 기전에 대한 종합적인 이해는 H. pylori 관련 위염에서 AIG 발생을 예방하는 전략을 최적화하고, 위점막의 염증성 변화를 모니터링하기 위한 새로운 프로그램 개발로 이어질 수 있다.
본 논문의 목적은 자가면역성 위염(AIG)에 관한 기존 연구를 체계적으로 정리하여, 위축 발생 양상과 발암 위험을 파악하는 것이다. 이는 자가면역 염증 단독의 경우와 지속적 또는 과거의 H. pylori 감염이 동반된 경우 모두를 포함한다. 이를 위해 PubMed/MEDLINE, Embase, Google Scholar 데이터베이스에서 문헌을 검색하였다. 검색은 “autoimmune gastritis”, “H. pylori-associated gastritis”, “post-H. pylori eradication gastritis”, “H. pylori molecular mimicry” 등의 MeSH 기반 키워드 조합을 사용하였다.
논문 선정 기준은 PRISMA 가이드라인(Preferred Reporting Items for Systematic Reviews and Meta-Analyses)에 따라 설정하였다[2]. 분석에 포함된 문헌은 2025년 5월까지 영문으로 발표된 권위 있는 저널의 임상 관찰, 원저, 체계적 문헌고찰, 메타분석이었다. 제외 기준에는 비영문 문헌, 초록, 사설, 편집자에게 보내는 서신, 프리프린트, 학술대회 초록 등이 포함되었다. 모든 저자는 독립적으로 제목, 초록, 원문을 검토하여 문헌을 선별하고, 데이터 추출 또한 개별적으로 수행하였다. 포함 여부가 불확실한 경우에는 합의 과정을 통해 결정하였으며, 공동저자 전원의 동의가 없는 경우는 제외하였다. 최종적으로 88편의 문헌이 본 고찰에 포함되었으며, 문헌 검색 과정은 PRISMA 흐름도(Figure 1)에 제시하였다.
Figure 1. PRISMA flow diagram for article selection.
자가면역성 위염은 위체부 및 기저부를 침범하는 만성 자가면역 질환으로, 위벽세포(parietal cell)와 내인자(intrinsic factor)를 표적으로 하는 면역반응이 특징이다. 여러 연구에 따르면 AIG의 유병률은 전체 인구의 1%에서 8%로 보고되며, 여성에서 남성보다 약 3:1의 비율로 더 흔하다[1]. 위점막의 자가면역 염증은 유전적 요인과 환경적 요인의 상호작용을 통해 발생한다.
AIG의 유전적 위험 요인은 아직 충분히 연구되지 않았다. 초기 연구에서는 주로 인간백혈구항원(HLA) 계통과 AIG 발병 간의 연관성을 규명하는 데 집중하였다. HLA의 주요 기능은 항원을 면역세포에 제시하는 것이다[3]. 예를 들어, Ungar B. 등은 AIG와 악성빈혈 환자에서 HLA-B8, HLA-B18, HLA-Bw*15의 빈도가 높다고 보고하였다[4]. 또 다른 연구에서는 악성빈혈 환자에서 HLA-DR2 또는 HLA-DR4, HLA-DR4 또는 HLA-DR5의 빈도가 증가한다는 결과가 제시되었다[5]. 이러한 HLA 하플로타입의 이질성은 악성빈혈 및 가능성 있는 AIG의 유전적 이질성을 반영할 수 있다[3].
문헌에는 HLA 유전자 변이에 따른 AIG 소인에 관한 연구가 두 편 보고되어 있다[6,7]. 이탈리아 집단에서 89명의 AIG 환자를 대상으로 한 연구에서는, 건강한 대조군에 비해 HLA-DRB103과 HLA-DRB104의 빈도가 더 높았다(각각 28.1% vs. 15.9%, p = 0.01, 25.8% vs. 14.4%, p = 0.01)[6]. 또한 HLA-DRB103과 HLA-DRB104는 장상피화생의 존재와 연관되어 있었다(p < 0.01). 핀란드 집단에서 위체부 점막의 중증 위축을 가진 12명의 AIG 환자를 대상으로 한 연구에서는, HLA-DRB104와 DQB103이 일반 인구에 비해 유의하게 더 자주 관찰되었다(83% vs. 28%, p = 0.045, 83% vs. 51%, p = 0.034)[7]. 이러한 HLA 하플로타입은 다른 자가면역 질환과도 흔히 연관되며, 따라서 자가면역 병리 발생에 공통된 HLA 의존 경로를 지지한다[3].
AIG와 잠재적으로 연관된 것으로 연구된 유전자에는 위산 분비를 유지하는 특이적 막횡단 효소인 수소-칼륨 아데노신 삼인산분해효소(H+/K+-ATPase)의 α 및 β 수송 소단위를 합성하는 데 관여하는 ATP4A와 ATP4B[8], 자가반응성 T세포 제거에 중요한 흉선 전사인자를 암호화하는 자가면역 조절인자(AIRE) 유전자[9], Bach 패밀리(BTB domain 및 Cap‘n’Collar homolog)의 두 전사인자 중 하나로서 표적 유전자의 전사 억제를 통해 면역 반응을 조절하는 BACH2 유전자[10], 그리고 위벽세포의 산–염기 균형 및 H+/K+ 교환 조절에 중요한 용질 운반체 계열 4 및 26의 구성원(A2, A7, A9)을 암호화하는 SLC4A2, SLC26A7, SLC26A9 유전자[11] 등이 있다.
2166명의 악성빈혈 환자와 659,516명의 일반 인구 집단을 포함한 전장유전체연관분석(GWAS) 메타분석에서는, 악성빈혈과 연관된 유전자로 단백질 티로신 인산화효소 비수용체형 22(PTPN22), 폴리리보뉴클레오타이드 뉴클레오티딜전이효소 1(PNPT1), MHC II DQ beta 1 하플로타입(HLA-DQB1), 인터루킨-2 수용체 α 소단위(IL2RA), AIRE가 확인되었다[12].
위점막 염증의 확립된 유전적 요인 외에도, 최근 연구는 특히 톨유사수용체(TLR) 발현을 조절하는 면역반응 관련 유전자에 초점을 맞추고 있다[13]. 선천면역의 중요한 구성 요소인 TLR은 세균의 병원체 연관 분자 패턴(PAMPs)과 손상된 숙주 세포에서 방출되는 손상 연관 분자 패턴(DAMPs)을 감지하는 주요 센서 역할을 한다. 사람의 TLR 계열은 10개 구성원으로 이루어져 있으며, 그중 일부는 위상피세포에서 항상성 및 유도 발현을 보인다. 대부분의 TLR은 감염 및 종양 전환 과정에서 염증성 연쇄 반응과 증식 반응을 촉진하지만[14], TLR9은 미세환경적 신호에 따라 염증을 악화시키거나 억제하는 이중적 역할을 한다[15]. 기전적으로, TLR 활성화는 NF-κB 및 인플라마좀 경로를 포함한 하위 신호 전달 경로를 개시하여, 염증성 매개체(사이토카인, 케모카인), 항원제시 분자, 적응면역에 필수적인 공동자극 인자를 암호화하는 유전자의 발현을 촉진한다[16]. 주목할 점은, TLR은 H. pylori에 대한 숙주 방어를 조율하면서 동시에 발암 과정을 조절할 가능성이 있다는 것이다[17]. H. pylori의 여러 성분—리포다당체(LPS), 펩티도글리칸, 미생물 핵산—은 특정 TLR에 의해 인지되는 PAMP로 기능한다. 예를 들어, TLR2/TLR4는 세균 펩티도글리칸과 LPS의 주요 수용체 역할을 하며[18], 활성화되면 인터루킨-8(IL-8), 인터루킨-1β(IL-1β), 종양괴사인자-α(TNFα)의 분비가 증가하는데, 이들은 염증 개시와 지속의 핵심 매개체이다[19]. 새롭게 등장한 증거에 따르면, TLR 매개 염증은 T-helper 세포 반응(특히 Th1/Th17 분화)을 동적으로 조절하며, 이는 H. pylori에 대한 면역에서 핵심적이다[20]. 따라서 TLR 경로의 유전적 변이는 H. pylori 집락화 이후 위 염증 반응의 강도를 결정할 가능성이 크다.
유전적 소인 외에도, 여성 성별은 자가면역성 위축성 위염의 대표적인 비수정 가능한 위험인자로 나타난다. 이러한 성차는 단순히 X 염색체의 영향뿐 아니라 표적 조직 및 면역 네트워크에 대한 성호르몬의 강력한 면역조절 효과를 반영한다. 에스트로겐 화합물은 선천면역과 적응면역 모두에 대해 정교한 분자 경로를 통해 조절적 통제를 가한다. 유전적으로 소인된 개인에서 호르몬 변동과 환경적 요인의 결합은 면역 이상을 촉진하여 AIG와 연관된 자가면역 질환을 유발한다[21].
AIG 발병의 환경적 결정 요인에는 영양 습관과 과거의 미생물 노출이 포함된다. 과도한 칼로리 섭취, 정제 탄수화물, 가공 지방 및 붉은 고기 섭취, 부족한 오메가-3 지방산과 식이섬유로 특징지어지는 친염증성 식습관은 자가면역 소인을 증폭시키는 잠재적 요인으로 지목된다[22]. 동시에 거대세포바이러스(CMV), 단순포진바이러스(HSV), 엡스타인-바 바이러스(EBV)와 같은 바이러스 병원체는 자가면역 개시와 기전적으로 연결되어 있다. 최근 연구에서는 지속적인 CMV 감염과 자가면역성 갑상선 질환 간의 연관성이 확인되었으며, 헤르페스바이러스 보유는 반복적인 유산을 경험하는 여성에서 항인지질증후군과 뚜렷한 역학적 연관성을 보였다[23]. 특히, H. pylori 감염은 AIG 발병의 중심적 위치를 차지한다. H. pylori의 위 H+/K+-ATPase에 대한 분자적 모방은 위벽세포에 대한 교차반응성 자가항체 생성을 유발하여 자가면역 파괴를 촉진할 수 있다.
환경적 요인은 다음과 같은 후성유전적 유전자 조절 메커니즘을 통해 AIG의 발병과 경과에 영향을 줄 수 있다:
• 주요 면역 조절 유전자의 프로모터 영역 DNA 메틸화는 그 발현을 변화시켜 자가면역 과정에 기여할 수 있다. 면역 반응 및 면역 관용을 조절하는 유전자의 메틸화 변화가 AIG 및 다른 자가면역 질환과 연관되어 있음이 보고되었다[24,25].
• 히스톤 변형은 면역 관용 및 염증 반응을 조절하는 유전자의 발현에 영향을 줄 수 있다. 이러한 변화는 면역 조절 이상 및 자가면역 반응의 개시에 기여할 수 있다[26].
• 작은 비암호화 RNA 분자인 miRNA는 면역 및 염증 과정을 조절하는 데 중요한 역할을 한다. 최근 연구에서는 특정 miRNA의 발현 변화가 AIG를 포함한 자가면역 질환의 발생과 연관될 수 있음이 밝혀졌다[27,28].
이처럼 유전적 소인과 환경 요인의 상호작용은 위체부와 기저부에 국한된 위점막 염증으로 이어지며, 이러한 염증 과정은 점진적으로 선(gland)의 위축을 초래한다. 위점막에서 나타날 수 있는 조직병리학적 변화 스펙트럼은 다음과 같다:
• H. pylori 음성 AIG(naïve).
• AIG와 H. pylori의 병합.
• H. pylori 제균 후 시기의 AIG.
2. H. pylori-Negative AIG (Naïve)
H. pylori 음성 자가면역성 위염(AIG, naïve)은 세균 병원체의 관여 없이 유전적 요인과 환경적 요인의 상호작용을 통해 발생한다. 이러한 상호작용은 위벽세포에 대한 특이적 자가항체(PCAs)에 의한 파괴로 이어진다. 이 위험 요인들이 개시하는 병태생리학적 연쇄반응은 최종적으로 위벽세포에 특이적인 항원인 H+/K+-ATPase 프로톤 펌프의 α- 및 β-소단위를 주로 인식하는 벽세포항체(PCAs)에 의해 표적화된 위벽세포 파괴로 귀결된다[29]. 시험관 내 연구에서 PCAs가 보체 의존성 세포독성을 매개하여 위벽세포를 공격할 수 있음이 입증되었다[30]. 흥미롭게도, AIG 환자의 PCA 양성 혈청 -> 동물 모델에 수동적으로 이식한 실험에서는 위염 동반 없이 위벽세포 고갈이 관찰되었다. 이러한 결과는 AIG 발병에서 체액성 면역의 병인적 중심성을 의문시하며, PCA 및 내인자항체(IFA)가 혈청학적 진단 표지자로서의 역할은 분명하지만, 실제 인간에서 위벽세포 세포사멸에 미치는 기여는 2차적일 수 있음을 시사한다[31]. 이는 또한 혈청 음성 AIG 사례의 확인으로 뒷받침된다[32].
새롭게 등장한 증거들은 자가반응성 위점막 T 림프구가 AIG 병인에서 주된 효과기 세포임을 제시한다[33,34]. D’Elios M.M. 등의 선구적 연구는 H+/K+-ATPase가 위 CD4+ T세포 클론(주로 Th1 표현형)의 시험관 내 증식을 자극할 수 있음을 보여주었다. 이러한 활성화된 T세포들은 TNFα와 인터페론-감마(IFNγ)와 같은 염증 매개체를 분비하여 면역반응을 증폭시키고, Fas–Fas 리간드(FasL) 상호작용과 퍼포린–그랜자임 경로라는 두 가지 기전을 통해 위벽세포 파괴를 매개한다. 이어지는 조직 변형은 근섬유아세포(myofibroblast) 활동에 의해 지속되며, 위체부 위축으로 진행된다. 주목할 점은, 이러한 H+/K+-ATPase 반응성 T세포가 B세포 활성화와 면역글로불린 합성까지 조율한다는 것이다[33].
H. pylori 음성 AIG(naïve)에서는 초기 단계에서 위체부 점막의 변화가 비특이적으로 나타나며, 림프구, 형질세포, 비만세포, 호산구의 다병소성 침윤이 관찰된다. 이 시점에서 산 분비 선의 손상으로 인한 고가스트린혈증의 발현은 흔히 위벽세포 과형성으로 나타난다. 면역 염증이 진행함에 따라, 고유판(lamina propria)의 광범위한 림프형질세포 침윤이 발생하며, 위축의 정도가 점차 심화된다.
AIG의 특징적 진행 양상은 위점막의 비위축성 및 위축성 변화를 모두 포함한다. 위체부 선의 소실은 두 가지 형태의 이형성 변화를 동반하는데(Figures 2a, 3a), 가성유문화생(pseudopyloric metaplasia, PPM)과 장상피화생(intestinal metaplasia, IM)이다[35]. 이때 IM은 주로 완전형(complete phenotype)으로 나타난다[35]. PPM은 위체부의 특수한 산분비 선이 형태학적·기능적으로 유문선과 유사한 세포로 대체되는 것이 특징이다. 진정한 유문화생과 달리 PPM은 정상 유문선 구조를 완전히 재현하지 못하며, 점액 분비 세포로의 표현형적 전환을 보일 뿐이다. 형태학적으로 PPM은 뮤신 6(MUC6) 및 트레폴린 패밀리 인자 2(TFF2)의 발현 증가와 함께 위벽세포 및 주세포 표지자의 발현 감소로 특징지어진다[36,37].
Figure 2. Typical morphological changes in the gastric body mucosa of a patient with autoimmune gastritis in biopsy specimens. (a)—Marked metaplastic atrophy: complete intestinal metaplasia in the right portion of the image, and pseudopyloric metaplasia in the left portion.
Figure 3. Immunohistochemical verification of autoimmune gastritis features in gastric body mucosa. (a)—Immunohistochemical reaction with MUC6 antibodies in areas of pseudopyloric metaplasia; absence of immunohistochemical reaction in zones of intestinal metaplasia (goblet cells stained with Alcian blue at pH = 2.5).
2021년 Wada Y. 등은 전향적 연구를 통해 AIG의 결과로 위체부에서 PPM이 발생함을 확인했을 뿐 아니라, “화생 연속체(metaplastic continuum)” 가설을 제안하였다. 그들의 연구 결과는 위축이 진행함에 따라 PPM -> 유문화생으로 이어진다는 점을 시사한다[38].
PPM은 위축 병인에서 중요한 중간 단계로 간주되며, 그 존재는 IM 및 위 상피 이형성 발생 위험의 증가와 연관된다[39]. 과거에는 위 상피 화생이 개별 전구세포의 클론성 확장 및 재프로그래밍 (clonal expansion and reprogramming of individual progenitor cells)에 의해 발생한다고 여겨졌다[40]. 그러나 최근 계통추적(lineage-tracing) 방법을 이용한 연구들은 AIG에서 PPM이 반드시 개별 전구세포의 클론성 확장을 수반하지 않고 발생함을 보여주었다. 대신, 상피세포는 만성 염증과 위벽세포의 면역 매개 파괴에 반응하여 비클론성 가소적 재프로그래밍 (plastic nonclonal reprogramming)을 겪는다[41,42]. AIG에서 이러한 비클론성 상피 가소성의 핵심 기전에는 국소 미세환경의 변화와 Notch, BMP(골형성 단백질), Hedgehog(SHH)와 같은 특정 신호전달 경로의 활성화가 포함되는 것으로 보인다. 이 미세환경은 AIG와 동반되는 염증성 침윤에 의해 형성되며, 세포 선택적 클론성 확장 없이도 사이토카인과 성장인자의 생산을 통해 상피세포의 가소적 재프로그래밍을 가능하게 한다[36,43].
PPM의 다클론적 특성을 이해하는 것은 위 전암성 병변에 대한 예방 및 치료 전략 수립에 중요한 함의를 가진다. AIG 진행 과정에서 위축성 변환은 과형성 용종성 병변으로 나타날 수 있으며, 때때로 유문선선종의 발생과 동반되기도 하고, 항상 선형 및 미세결절성 장크롬친화세포(ECL) 세포 과형성을 동반한다[44].
Pivetta G. 등이 16S rRNA 시퀀싱을 이용해 수행한 최근의 마이크로바이옴 연구에 따르면, AIG 환자에서 위내 미생물 다양성이 유의하게 감소되어 있었으며, Firmicutes, Proteobacteria, Bacteroidetes, Actinobacteria, Streptococcus, Prevotella 종이 우세하게 집락화하였다[45]. 저산성증(hypochlorhydria)으로 인한 위산 장벽의 붕괴는 비-H. pylori 세균 종의 집락화를 촉진할 수 있으나, 이들의 AIG 연관 발암 기여도는 아직 명확히 규명되지 않았다.
H. pylori 음성 AIG의 병인적 연쇄반응은 위산 분비 점막의 면역 매개 표적화(비위축 단계)로 시작하여, 혈청학적 특징(PCA, IFA), 위축 진행을 반영하는 펩시노겐 I/II 비율 감소, 그리고 가스트린-17 수치 상승을 특징으로 하는 위체부 중심 위축으로 진행한다. 결과적으로 발생하는 무산증과 내인자 결핍은 철분 및 비타민 B12 흡수를 저해하며, 임상적으로 철결핍성 빈혈(유병률: 25–50%)[46,47]과 악성빈혈(발생률: 15–25%)[46,48]로 나타난다. 이러한 혈액학적 합병증은 진행된 AIG의 대표적인 임상 표현형이다[29].
비타민 B12는 적혈구 발달, DNA 합성, 신경계 기능 등 다양한 생리학적 과정에 필수적인 비타민이다[34]. 철분 및 비타민 B12 결핍 외에도, AIG 환자에서는 비타민 C, 비타민 D, 칼슘을 포함한 다양한 비타민 및 미량 원소 결핍이 동반된다[49,50]. 주요 병리기전은 위점막에서의 흡수 감소 혹은 분해 증가로, 이는 위내 pH 상승과 세균 과성장에 의해 설명될 수 있다[51].
특히 비타민 D는 AIG 병인에서 중요한 면역조절 역할을 가진다[52]. 비타민 D 수용체(VDR)가 단핵구, 수지상세포, 활성화된 T세포 등 면역세포에서 발견되면서, 비타민 D의 면역조절 기능과 면역 조절 기전에서의 역할이 주목받고 있다[53]. VDR 작용제는 Th1에 의해 유도된 염증 반응을 억제하고, 이후 Th세포가 친염증 표현형으로 분화하는 것을 제한한다[54]. 비타민 D는 Th1 세포의 친염증성 활성과 인터루킨-2(IL-2), IFNγ, TNFα와 같은 친염증성 사이토카인의 분비를 억제한다[55–57]. 또한 활성형 비타민 D는 T세포 증식, IL-2 발현[58], IFNγ를 microRNA 및 단백질 수준에서 억제한다[59]. 체내 비타민 D 수치가 부족할 경우, 면역 조절이 악화되어 AIG의 발병이나 진행에 기여할 수 있는 것으로 추정된다[51].
위체부 점막 위축 및 위산 분비 감소의 진행은 생리적 고가스트린혈증과 ECL 세포 과형성과 연관되며(Figures 2b, 3b), 이는 제1형 신경내분비종양(NET-1)으로 진행할 수 있다. 신경내분비종양 발생 위험의 뚜렷한 증가는 위축성 AIG 환자에 대한 정기적인 모니터링의 필요성을 확인시켜준다[60].
Figure 2. (b)—Neuroendocrine cell hyperplasia features—linear hyperplasia: more than 5 cells with monomorphic nuclei and clear cytoplasm arranged in a row along the outer contour of glands showing pseudopyloric metaplasia (arrow). Hematoxylin and eosin staining. (a)—×200, (b)—×360.
Figure 3. (b)—Linear and micronodular (small discrete nodules) hyperplasia of neuroendocrine cells, immunohistochemical reaction with chromogranin A antibodies. (a)—×200, (b)—×160.
AIG에서는 불완전 장상피화생과 같은 전형적인 전암성 병변의 희소성이 관찰되며, 이는 비교적 낮은 위암 위험에 기여할 수 있다. AIG에서 우세하게 나타나는 화생 표현형은 경련억제성 폴리펩타이드(spasmolytic polypeptide, SPEM) 발현으로 특징지어지며, 이는 위 상피의 클론성 재프로그래밍이 결여된 점에서 실제 전암성 소인보다는 점막의 적응 반응을 반영한다. 그럼에도 불구하고, 위벽세포의 점진적인 소실과 이로 인한 저산성증은 위내 미생물 불균형을 유발하며, 이는 연쇄상구균 과성장을 촉진하여 전암성 변환 및 발암을 매개할 가능성이 있다[61].
자가면역성 위염의 정확한 발암 잠재력은 여전히 상당한 학문적 논쟁을 불러일으키고 있다. 최근의 증거는 H. pylori 음성이며, 동반된 중증 염증성 질환이 없는 “naïve” AIG가 사실상 위암 위험이 거의 없음을 보여준다. Rugge 연구팀의 주요 연구에 따르면, 이러한 경우 대부분 임상적으로 양성 경과를 보이며, 신생물 진행이 최소한에 그친다[62,63]. 그러나 이에 상반되는 보고도 존재하며, 다수의 연구에서 AIG 환자에서 위암 발생률이 증가한다고 보고하였다[64–66]. 이러한 발견은 Song 등[67]의 종합적 메타분석을 통해 추가 검증되었으며, AIG와 위선암 간의 유의한 연관성을 제시하였다. 따라서 이 복잡한 관계의 근저에 있는 추가적 요인과 분자 기전을 규명하기 위해 전향적 연구가 반드시 필요하다.
3. Combination of AIG and H. pylori Infection
AIG의 병인 경로에는 H. pylori 항원과 숙주 H+/K+-ATPase 에피토프 간의 분자적 모방(molecular mimicry) 기전과, H. pylori에 대한 면역반응을 유도하는 TLR 의존 경로가 모두 포함된다. 역학 연구에 따르면, AIG 환자의 상당수는 과거 혹은 현재 H. pylori 감염을 가지고 있으며, H. pylori 감염자의 약 30%에서 PCA 양성이 확인된다[68]. 그러나 H. pylori가 AIG 발생으로 이어지는 면역학적 연쇄반응의 기전적 방아쇠 역할을 하는지에 대해서는 아직 확정되지 않았으며, 현재까지의 증거는 추가적인 검증이 필요하다. Amedei A. 등은 H. pylori에 동반 감염된 여성 AIG 환자의 위점막에서 활성화된 CD4+ T세포가 H+/K+-ATPase와 H. pylori 항원 모두에 교차 반응성을 보인다는 사실을 확인하였다[69]. 이에 저자들은 AIG 병인이 두 가지 기전을 통해 이루어질 수 있다고 결론지었다. 즉, 하나는 위벽세포를 직접 표적으로 하는 자가면역 과정이며, 다른 하나는 H. pylori 감염에 의해 매개되는 경로라는 것이다.
H. pylori 감염 환자에서 AIG의 임상 경과를 연구할 때 특히 주목되는 현상은, 세균 항원과 위벽세포 H+/K+-ATPase 에피토프 간의 분자적 모방이다[70,71]. 분자적 모방이란 미생물이 숙주의 항원 구조를 ‘모방(copy)’하여, 면역체계의 교차 활성화를 유도하고 결과적으로 자가면역 반응을 촉발하는 현상을 말한다. H. pylori 연관 AIG는 대표적인 분자적 모방의 예로, H. pylori 항원에 반응하여 활성화된 CD4+ Th1 면역세포가 H+/K+-ATPase 에피토프와 교차 반응을 일으켜 기존의 자가면역성 위염을 유발하거나 악화시킨다[72]. 지금까지 H+/K+-ATPase와 유사한 에피토프를 포함하는 H. pylori 단백질이 아홉 가지 확인되었다[69]. 그 결과 위벽세포는 세포독성 Th1 세포의 표적이 되어 위체부 점막의 위축과 이어지는 저산성증으로 진행한다. H+/K+-ATPase가 외래 병원체에 의해 자극될 경우, IFNγ와 TNFα를 포함한 대량의 친염증성 사이토카인이 분비된다[33]. 이러한 국소적 사이토카인 생성은 위상피세포가 MHCII 분자를 발현하도록 유도하며[73], 이로써 위상피세포는 H+/K+-ATPase 자가항원 펩타이드를 T세포에 제시하여 효과기 Th1 세포로의 분화를 촉진한다. H. pylori와 H+/K+-ATPase 간의 분자적 모방 기전은 Figure 4에 제시되어 있다.
Figure 4. Molecular mimicry between of H. pylori and H+/K+-ATPase. Created in BioRender.com, accessed on 10 July 2025. Abbreviations: TLR—toll-like receptor, TCR—T-cell receptor, IFAs—anti intrinsic factor antibodies, PCAs—anti-parietal cell antibodies, IFNγ—interferon γ, MHC II—major histocompatibility complex II, TNF—tumor necrosis factor, Th1—T helper cell 1, Th17—T helper cell 17, IL—interleukin.
더 나아가, IFNγ는 위상피세포가 보조자극 분자(CD80, CD86)를 발현하고 항원 처리에 관여하는 카텝신(cathepsin)을 생성하도록 유도한다. 따라서 위상피세포는 항원제시세포(APC) 역할을 수행할 수 있다[74,75]. 위상피세포나 위벽세포가 세균 항원을 제시하면, 위내의 H. pylori 특이적 FasL T세포가 활성화되어 항원 의존적 기전(퍼포린 매개 용해 또는 세포사멸 유도)을 통해 항원제시세포를 제거한다. 또한, 항원제시세포와 위상피세포가 위 H+/K+-ATPase를 특정 자가반응성 T세포에 제시하면, 추가적인 T세포 활성화를 유도하여 더 많은 수의 H+/K+-ATPase 민감성 Th1 세포를 생성한다[76,77].
실제 진단의 측면에서 AIG 환자의 H. pylori 감염 상태를 확인하는 것은 종종 어렵다. 한편으로는 다른 요소분해효소(urease) 생성 세균의 집락화로 인해 위양성이 발생할 수 있으며, 다른 한편으로는 위축이 심하게 진행된 후 세균 수 감소 또는 H. pylori의 자연 소실로 인해 위음성이 발생할 수 있다[78].
AIG와 H. pylori 감염이 병합된 경우, 조직학적 검사에서는 위체부에서의 전형적인 AIG 변화와 함께 유문부(antrum)의 침범이 관찰된다. H. pylori 연관 위염은 고유판의 표재성 림프형질세포성 염증과 상피 내 호중구 침윤으로 특징지어지며, 더 깊은 점막층에는 림프소포가 형성될 수 있다(Figure 5)[79].
Figure 5. Characteristic morphological features of H. pylori-associated gastritis in antral gastric mucosa. (a)—Polymorphous inflammatory infiltrate predominantly in upper layers of lamina propria, decreased number of glands (mild absolute atrophy). (b)—Formation of lymphoid follicle in lamina propria, appearance of foci of metaplastic atrophy—complete intestinal metaplasia (arrow). (a,b)—×200.
H. pylori 연관 위염이 진행함에 따라 유문부 위축 병소가 나타나고, 결국 더 큰 위축 및 화생 점막 부위로 융합되며, 이는 위체부와 기저부로 확산되어 다병소성 위염으로 발전한다. 위체부 위축과 함께 유문부 염증/선 위축이 동반되는 경우는 과거 또는 현재 H. pylori 감염을 시사한다. 세균 항원과 위벽세포 자가항원 간의 항원적 모방이 AIG와 과거 또는 현재 H. pylori 감염을 병인적으로 연결할 수 있으며, 이를 “이차성 AIG(secondary AIG)”라고 한다[69. Amedei, A.; Bergman, M.P.; Appelmelk, B.J.; Azzurri, A.; Benagiano, M.; Tamburini, C.; van der Zee, R.; Telford, J.L.; Vandenbroucke-Grauls, C.M.J.E.; D’Elios, M.M.; et al. Molecular Mimicry between Helicobacter Pylori Antigens and H+, K+-Adenosine Triphosphatase in Human Gastric Autoimmunity. J. Exp. Med. 2003, 198, 1147–1156.].
AIG에서 위상피 신생물 병변을 예측하는 데 있어 OLGA/OLGIM 체계의 예측적 가치에 대해서는 추가 연구가 필요하다. 원발성 AIG에서는 유문부가 침범되지 않으므로, OLGA 단계가 II를 초과하는 경우는 없다. III–IV기의 경우는 H. pylori 감염에 의한 유문부 위축을 강하게 시사한다. H. pylori와 연관된 진행된 OLGA 단계를 가진 AIG 환자에서 위 신생물 위험은 6.3%에서 25%에 이른다[80]. 따라서 이들 환자군은 체계적인 내시경 추적관찰이 필요하다.
유럽소화기내시경학회(ESGE), 유럽헬리코박터 및 마이크로바이옴연구회(EHMSG), 유럽병리학회(ESP)는 광범위한 내시경 변화(Kimura–Takemoto C3+ 혹은 내시경 점수체계 EGGIM에서 장상피화생 ≥5점) 또는 형태학적으로 평가된 진행성 위축을 가진 환자에게, 출신 국가와 무관하게 3년마다 고품질 내시경 검사를 시행할 것을 권고한다[81].
4. AIG in the Post-Eradication Period of H. pylori
세 번째 시나리오는 본질적으로 이전 시나리오의 연속으로, 두 가지 잠재적 결과를 가진다. 하나는 과거 H. pylori 감염과 연관된 위점막 염증 변화의 해소이며, 다른 하나는 병원체 제균 후에도 주로 유문부에 염증성 침윤이 지속되는 경우이다.
수많은 임상 연구에서 H. pylori 연관 만성 위염 환자에서 제균 치료가 암 예방에 중요한 역할을 한다는 사실은 입증되었지만, 그 이후의 AIG 경과에 미치는 영향은 여전히 논란의 여지가 있다. H. pylori 감염이 H+/K+-ATPase에 대한 자가면역 반응을 유발하여 위체부 점막 위축으로 이어질 수 있다는 새로운 증거는, 세균 제균이 AIG 치료에도 효과적일 수 있다는 가설로 이어졌다[68].
Stolte M. 등이 1998년에 발표한 고전적 증례 보고는 AIG와 H. pylori 연관성을 보여준 중요한 관찰이다. 이 보고는 21세 남성 환자로, 위체부 점막에서 고유판의 심한 림프구 침윤, 국소적 선 파괴, 잔여 위벽세포의 비대 등 AIG의 활성기 전형적 조직학적 특징을 보였다[82]. 혈청학적 검사에서는 위벽세포 항체나 내인자 항체는 검출되지 않았지만, H. pylori IgG 역가가 현저히 높아(243 U/mL) 제균 치료를 시행하였다. 치료 15개월 후, H. pylori IgG 수치는 11 U/mL로 크게 감소하였을 뿐 아니라, 이전에 관찰된 염증성 침윤과 AIG의 특징적 조직학적 소견이 완전히 소실되었다. 이 발견은 H. pylori 연관 AIG가 제균 치료를 통해 잠재적으로 치유될 수 있음을 시사하였으며, 저자들은 이를 확인하기 위해 전향적 연구가 필요함을 강조하였다[82].
이 초기 증례는 전통적 자가항체 혈청 양성이 없는 경우에도 내시경 및 조직학적 기준만으로 AIG를 진단할 수 있음을 보여주며 중요한 진단적 선례를 세웠다. 이후 연구들은 이러한 관찰을 확장하였다. Müller H. 등은 평균 39.5개월 추적관찰에서, H. pylori 양성 비위축성 AIG 환자 80명 중 64명(80%)에서 제균 치료 후 활동성 위염이 소실됨을 보고하였다[83]. 또한, 여러 연구에서 위체부 위축성 위염을 가진 H. pylori 양성 환자의 약 20%에서 위축이 호전됨이 보고되었으며, 이는 H. pylori 음성 환자군에서 관찰된 호전률보다 유의하게 높았다[84,85].
이 주제에 대한 가장 최근의 기여는 2023년 Kotera T. 등이 발표한 사례 보고로, H. pylori 활성 감염과 AIG가 공존한 40세 여성 환자를 제균 치료 후 장기간 추적한 결과이다[86]. 연구자들은 여러 지표에서 점진적 호전을 상세히 기록하였다. 치료 7개월 후 내시경 평가에서 혈관 패턴 가시성이 감소하고 미만성 점막 충혈이 소실되었으며, 혈청학적으로는 PCA 역가가 1:40으로 감소했으나, 조직학적으로는 여전히 AIG 소견이 남아 있었다. 치료 26개월 후에는 PCA 역가가 1:20으로 추가 감소하고, 기저선(fundic gland)에서 위벽세포와 주세포가 다시 관찰되었으며, 혈청 가스트린 수치가 64 pg/mL로 정상화되어, 적절한 치료가 시행될 경우 확립된 AIG에서도 상당한 조직학적 회복이 가능함을 보여주었다[86].
또한, 경도 위축(HR 2.14; 95% CI 1.12–4.1), 중등도 염증(HR 5.3; 95% CI 1.64–17.3), 장상피화생 부재(HR 2.4; 95% CI 1.2–4.8)가 H. pylori 양성 AIG 환자에서 제균 치료 후 위체부 위축 호전을 예측하는 조직학적 요인으로 확인되었다[85].
그러나 상반된 자료도 존재한다. Sumi N. 등은 H. pylori 양성 AIG 환자에서 제균 치료 후 위축이 급속히 진행된 사례를 보고하였다[87]. 또한 2023년 6월 Ihara T. 등은 장기간 H. pylori 연관 위염 병력이 있는 73세 여성 환자에서 제균 치료 후 3년 이내에 AIG가 발현되며 위체부 위축이 급격히 진행된 사례를 보고하였다[88].
이러한 이질적인 결과에도 불구하고, 모든 H. pylori 감염 AIG 환자에게는 제균 치료가 권장되며, 이후 위점막 상태에 대한 면밀한 추적관찰이 필요하다. AIG 진행에 대한 제균 치료의 장기적 효과를 규명하기 위해서는, 잘 설계된 무작위 임상시험이 추가적으로 필요함은 분명하다.
5. Conclusions
고전적인 Correa 연속체(cascade) 모델에 따르면, 위암 발생은 정상 점막 → 비위축성 위염 → 위축 → 장상피화생 → 이형성 → 선암으로 이어지는 일정한 병리학적 변화를 따른다. 오늘날 H. pylori 감염과 AIG는 위축 및 장상피화생의 높은 위험을 지닌 위염의 주요 병인적 요인으로 간주된다.
H. pylori 음성 AIG(naïve)와 동반 혹은 과거 H. pylori 감염이 있는 경우 모두에서 위축 발생의 분자 기전을 규명하는 것은 위암 위험을 보다 개인화된 방식으로 평가할 수 있게 한다. 자가면역성 위염에 이차적으로 발생하는 신경내분비종양 위험과 더불어, H. pylori 감염이 동반될 경우 선암의 위험은 현저히 증가한다.
<Abstract>
Helicobacter pylori (H. pylori) infection and autoimmune inflammation of the gastric mucosa are recognized as the leading etiological factors of chronic atrophic gastritis. The mechanisms of atrophy formation and progression with the risk of gastric cancer development are heterogeneous, which requires a deeper study of the molecular mechanisms of relationship, peculiarities of the course of autoimmune gastritis both in combination with H. pylori and after eradication, as well as without H. pylori infection (naïve AIG). This article presents the specific molecular and cellular patterns in the formation of these related conditions.
Keywords: H. pylori-associated gastritis; Helicobacter pylori; autoimmune gastritis; eradication therapy; gastric adenocarcinoma; molecular mimicry; neuroendocrine neoplasia.
Helicobacter pylori (H. pylori) 감염과 위점막의 자가면역성 염증은 만성 위축성 위염의 주요 병인 요인으로 알려져 있다. 위축 형성과 진행 및 위암 발생 위험과 관련된 기전은 이질적이므로, 분자적 기전에 대한 심층적 연구가 필요하다. 특히 H. pylori와의 병합, 제균 치료 이후, 그리고 H. pylori 감염이 없는 경우(naïve AIG) 각각에서의 자가면역성 위염의 경과적 특성을 규명하는 것이 중요하다. 본 논문에서는 이러한 관련 상태의 형성 과정에서 나타나는 특정한 분자 및 세포 패턴을 제시한다.
References
1. Rugge, M.; Genta, R.M.; Malfertheiner, P.; Dinis-Ribeiro, M.; El-Serag, H.; Graham, D.Y.; Kuipers, E.J.; Leung, W.K.; Park, J.Y.; Rokkas, T.; et al. RE.GA.IN.: The Real-World Gastritis Initiative-Updating the Updates. Gut 2024, 73, 407–441. [CrossRef]
2. Page, M.J.; McKenzie, J.E.; Bossuyt, P.M.; Boutron, I.; Hoffmann, T.C.; Mulrow, C.D.; Shamseer, L.; Tetzlaff, J.M.; Akl, E.A.; Brennan, S.E.; et al. The PRISMA 2020 Statement: An Updated Guideline for Reporting Systematic Reviews. BMJ 2021, 372, n71. [CrossRef]
3. Arango, M.-T.; Perricone, C.; Kivity, S.; Cipriano, E.; Ceccarelli, F.; Valesini, G.; Shoenfeld, Y. HLA-DRB1 the Notorious Gene in the Mosaic of Autoimmunity. Immunol. Res. 2017, 65, 82–98. [CrossRef]
4. Ungar, B.; Mathews, J.D.; Tait, B.D.; Cowling, D.C. HLA Patterns in Pernicious Anaemia. Br. Med. J. 1977, 1, 798–800. [CrossRef]
5. Ungar, B.; Mathews, J.D.; Tait, B.D.; Cowling, D.C. HLA-DR Patterns in Pernicious Anaemia. Br. Med. J. (Clin. Res. Ed.) 1981, 282, 768–770. [CrossRef]
6. Lahner, E.; Spoletini, M.; Buzzetti, R.; Corleto, V.D.; Vannella, L.; Petrone, A.; Annibale, B. HLA-DRB1*03 and DRB1*04 Are Associated with Atrophic Gastritis in an Italian Population. Dig. Liver Dis. 2010, 42, 854–859. [CrossRef]
7. Oksanen, A.M.; Haimila, K.E.; Rautelin, H.I.K.; Partanen, J.A. Immunogenetic Characteristics of Patients with Autoimmune Gastritis. World J. Gastroenterol. 2010, 16, 354–358. [CrossRef] [PubMed]
8. Pan, Y.; Wang, X.; He, Y.; Lin, S.; Zhu, M.; Li, Y.; Wang, J.; Wang, J.; Ma, X.; Xu, J.; et al. Tumor Suppressor ATP4B Serve as a Promising Biomarker for Worsening of Gastric Atrophy and Poor Differentiation. Gastric Cancer 2021, 24, 314–326. [CrossRef] [PubMed]
9. Garelli, S.; Dalla Costa, M.; Sabbadin, C.; Barollo, S.; Rubin, B.; Scarpa, R.; Masiero, S.; Fierabracci, A.; Bizzarri, C.; Crinò, A.; et al. Autoimmune Polyendocrine Syndrome Type 1: An Italian Survey on 158 Patients. J. Endocrinol. Investig. 2021, 44, 2493–2510. [CrossRef] [PubMed]
10. Fichna, M.; ˙ Zurawek, M.; Słomi´nski, B.; Sumi´nska, M.; Czarnywojtek, A.; Rozwadowska, N.; Fichna, P.; My´sliwiec, M.; Ruchała, M. Polymorphism in BACH2 Gene Is a Marker of Polyglandular Autoimmunity. Endocrine 2021, 74, 72–79. [CrossRef]
11. Calvete, O.; Reyes, J.; Valdés-Socin, H.; Martin, P.; Marazuela, M.; Barroso, A.; Escalada, J.; Castells, A.; Torres-Ruiz, R.; Rodríguez Perales, S.; et al. Alterations in SLC4A2, SLC26A7 and SLC26A9 Drive Acid-Base Imbalance in Gastric Neuroendocrine Tumors and Uncover a Novel Mechanism for a Co-Occurring Polyautoimmune Scenario. Cells 2021, 10, 3500. [CrossRef] [PubMed]
12. Laisk, T.; Lepamets, M.; Koel, M.; Abner, E.; Estonian Biobank Research Team; Mägi, R. Genome-Wide Association Study Identifies Five Risk Loci for Pernicious Anemia. Nat. Commun. 2021, 12, 3761. [CrossRef]
13. Săsăran, M.O.; Melit , , L.E.; Dobru, E.D. MicroRNA Modulation of Host Immune Response and Inflammation Triggered by Helicobacter Pylori. Int. J. Mol. Sci. 2021, 22, 1406. [CrossRef]
14. Jiao, Y.; Yan, Z.; Yang, A. Mitochondria in Innate Immunity Signaling and Its Therapeutic Implications in Autoimmune Diseases. Front. Immunol. 2023, 14, 1160035. [CrossRef] 1
5. Melit , , L.E.; Mărginean, C.O.; Mărginean, C.D.; Mărginean, M.O. The Relationship between Toll-like Receptors and Helicobacter Pylori-Related Gastropathies: Still a Controversial Topic. J. Immunol. Res. 2019, 2019, 8197048. [CrossRef] [PubMed]
16. Chen, L.; Deng, H.; Cui, H.; Fang, J.; Zuo, Z.; Deng, J.; Li, Y.; Wang, X.; Zhao, L. Inflammatory responses and inflammation associated diseases in organs. Oncotarget 2018, 9, 7204–7218. [CrossRef] [PubMed]
17. Smith, S.M. Role of Toll-like receptors in Helicobacter Pylori infection and immunity. World J. Gastrointest. Pathophysiol. 2014, 5, 133–146. [CrossRef]
18. Rad, R.; Prinz, C.; Neu, B.; Neuhofer, M.; Zeitner, M.; Voland, P.; Becker, I.; Schepp, W.; Gerhard, M. Synergistic effect of Helicobacter pylori virulence factors and interleukin-1 polymorphisms for the development of severe histological changes in the gastric mucosa. J. Infect. Dis. 2003, 188, 272–281. [CrossRef]
19. Backert, S.; Schmidt, T.P.; Harrer, A.; Wessler, S. Exploiting the gastric epithelial barrier: Helicobacter pylori’s attack on tight and adherens junctions. Curr. Top. Microbiol. Immunol. 2017, 400, 195–226. [CrossRef] [PubMed]
20. Müller, A.; Solnick, J.V. Inflammation, Immunity, and Vaccine Development for Helicobacter Pylori. Helicobacter 2011, 16 (Suppl. 1), 26–32. [CrossRef]
21. Moulton, V.R. Sex Hormones In Acquired Immunity And Autoimmune Disease. Front. Immunol. 2018, 9, 2279. [CrossRef] [PubMed]
22. Venter, C.; Eyerich, S.; Sarin, T.; Klatt, K.C. Nutrition And The Immune System: A Complicated Tango. Nutrients 2020, 12, 818. [CrossRef]
23. Neumann,W.L.; Coss, E.; Rugge, M.; Genta, R.M. Autoimmune Atrophic Gastritis—Pathogenesis, Pathology And Management. Nat. Rev. Gastroenterol. Hepatol. 2013, 10, 529–541. [CrossRef] [PubMed]
24. Li, Y.; Gorelik, G.; Strickland, F.M.; Richardson, B.C. Oxidative Stress, T Cell DNA methylation, and lupus. Arthritis Rheumatol. 2014, 66, 1574–1582. [CrossRef]
25. Surace, A.E.A.; Hedrich, C.M. The Role Of Epigenetics In Autoimmune/Inflammatory Disease. Front. Immunol. 2019, 10, 1525. [CrossRef]
26. Chen, Q.; Li, H.; Liu, Y.; Zhao, M. Epigenetic Regulation Of Immune And Inflammatory Responses In Rheumatoid Arthritis. Front. Immunol. 2022, 13, 881191. [CrossRef]
27. Pauley, K.M.; Cha, S.; Chan, E.K.L. MicroRNA in Autoimmunity And Autoimmune Diseases. J. Autoimmun. 2009, 32, 189–194. [CrossRef]
28. Salvi, V.; Gianello, V.; Tiberio, L.; Sozzani, S.; Bosisio, D. Cytokine targeting by miRNAs in autoimmune diseases. Front. Immunol. 2019, 10, 15. [CrossRef]
29. Lenti, M.V.; Rugge, M.; Lahner, E.; Miceli, E.; Toh, B.-H.; Genta, R.M.; De Block, C.; Hershko, C.; Di Sabatino, A. Autoimmune gastritis. Nat. Rev. Dis. Primers 2020, 6, 56. [CrossRef]
30. DeAizpurua, H.J.; Cosgrove, L.J.; Ungar, B.; Toh, B.H. Autoantibodies Cytotoxic To Gastric Parietal Cells In Serum Of Patients With Pernicious Anemia. N. Engl. J. Med. 1983, 309, 625–629. [CrossRef] [PubMed]
31. Tanaka, N.; Glass, V.B. Effect of Prolonged Aministration of Parietal Cell Antibodies from Patients with Atrophic Gastritis and Pernicious Anemia on the Parietal Cell Mass and Hydrochloric Acid Output in Rats. Gastroenterology 1970, 58, 482–494. [CrossRef]
32. Lenti, M.V.; Miceli, E.; Cococcia, S.; Klersy, C.; Staiani, M.; Guglielmi, F.; Giuffrida, P.; Vanoli, A.; Luinetti, O.; De Grazia, F.; et al. Determinants Of Diagnostic Delay In Autoimmune Atrophic Gastritis. Aliment. Pharmacol. Ther. 2019, 50, 167–175. [CrossRef] [PubMed]
33. D’Elios, M.M.; Bergman, M.P.; Azzurri, A.; Amedei, A.; Benagiano, M.; De Pont, J.J.; Cianchi, F.; Vandenbroucke-Grauls, C.M.; Romagnani, S.; Appelmelk, B.J.; et al. H(+),K(+)-Atpase (Proton Pump) Is the target autoantigen of Th1-Type Cytotoxic T cells in autoimmune gastritis. Gastroenterology 2001, 120, 377–386. [CrossRef]
34. Iwamuro, M.; Tanaka, T.; Otsuka, M. Update in Molecular Aspects and Diagnosis of Autoimmune Gastritis. Curr. Issues Mol. Biol. 2023, 45, 5263–5275. [CrossRef]
35. Zhang, T.; Tang, X. Beyond Metaplasia: Unraveling the Complex Pathogenesis of Autoimmune Atrophic Gastritis and Its Implications for Gastric Cancer Risk. QJM 2025, 118, 203–247. [CrossRef]
36. Goldenring, J.R. Pyloric Metaplasia, Pseudopyloric Metaplasia, Ulcer-Associated Cell Lineage and Spasmolytic Polypeptide Expressing Metaplasia: Reparative Lineages in the Gastrointestinal Mucosa. J. Pathol. 2018, 245, 132–137. [CrossRef]
37. Weis, V.G.; Sousa, J.F.; LaFleur, B.J.; Nam, K.T.; Weis, J.A.; Finke, P.E.; Ameen, N.A.; Fox, J.G.; Goldenring, J.R. Heterogeneity in Mouse Spasmolytic Polypeptide-Expressing Metaplasia Lineages Identifies Markers of Metaplastic Progression. Gut 2013, 62, 1270–1279. [CrossRef]
38. Wada,Y.; Nakajima, S.; Kushima, R.; Takemura, S.; Mori, N.; Hasegawa, H.; Nakayama, T.; Mukaisho, K.-I.; Yoshida, A.; Umano, S.; et al. Pyloric, Pseudopyloric, and Spasmolytic Polypeptide-Expressing Metaplasias in Autoimmune Gastritis: A Case Series of 22 Japanese Patients. Virchows Arch. 2021, 479, 169–178. [CrossRef]
39. Weis, V.G.; Goldenring, J.R. Current Understanding of SPEM and Its Standing in the Preneoplastic Process. Gastric Cancer 2009, 12, 189–197. [CrossRef] [PubMed]
40. McDonald, S.A.C.; Greaves, L.C.; Gutierrez-Gonzalez, L.; Rodriguez-Justo, M.; Deheragoda, M.; Leedham, S.J.; Taylor, R.W.; Lee, C.Y.; Preston, S.L.; Lovell, M.; et al. Mechanisms of Field Cancerization in the Human Stomach: The Expansion and Spread of Mutated Gastric Stem Cells. Gastroenterology 2008, 134, 500–510. [CrossRef] [PubMed]
41. Burclaff, J.; Mills, J.C. Plasticity of Differentiated Cells in Wound Repair and Tumorigenesis, Part I: Stomach and Pancreas. Dis. Model. Mech. 2018, 11, dmm033373. [CrossRef] [PubMed]
42. Willet, S.G.; Mills, J.C. Stomach Organ and Cell Lineage Differentiation: From Embryogenesis to Adult Homeostasis. Cell. Mol. Gastroenterol. Hepatol. 2016, 2, 546–559. [CrossRef] [PubMed]
43. Sáenz, J.B.; Mills, J.C. Acid and the Basis for Cellular Plasticity and Reprogramming in Gastric Repair and Cancer. Nat. Rev. Gastroenterol. Hepatol. 2018, 15, 257–273. [CrossRef] [PubMed]
44. Okano, A.; Takakuwa, H.; Matsubayashi, Y. Parietal-Cell Hyperplasia Mimicking Sporadic Fundic Gland Polyps in the Atrophic Mucosa of Autoimmune Gastritis. Gastrointest. Endosc. 2007, 66, 394–395; discussion 395. [CrossRef] [PubMed]
45. Pivetta, G.; Dottori, L.; Fontana, F.; Cingolani, S.; Ligato, I.; Dilaghi, E.; Milani, C.; Ventura, M.; Borro, M.; Esposito, G.; et al. Gastric Microbiota Gender Differences in Subjects with Healthy Stomachs and Autoimmune Atrophic Gastritis. Microorganisms 2023, 11, 1938. [CrossRef]
46. Marignani, M.; Delle Fave, G.; Mecarocci, S.; Bordi, C.; Angeletti, S.; D’Ambra, G.; Aprile, M.R.; Corleto, V.D.; Monarca, B.; Annibale, B. High Prevalence of Atrophic Body Gastritis in Patients with Unexplained Microcytic and Macrocytic Anemia: A Prospective Screening Study. Am. J. Gastroenterol. 1999, 94, 766–772. [CrossRef]
47. DeBlock, C.E.; Van Campenhout, C.M.; De Leeuw, I.H.; Keenoy, B.M.; Martin, M.; Van Hoof, V.; Van Gaal, L.F. Soluble Transferrin Receptor Level: A New Marker of Iron Deficiency Anemia, a Common Manifestation of Gastric Autoimmunity in Type 1 Diabetes. Diabetes Care 2000, 23, 1384–1388. [CrossRef]
48. Esposito, G.; Dottori, L.; Pivetta, G.; Ligato, I.; Dilaghi, E.; Lahner, E. Pernicious Anemia: The Hematological Presentation of a Multifaceted Disorder Caused by Cobalamin Deficiency. Nutrients 2022, 14, 1672. [CrossRef]
49. Aditi, A.; Graham, D.Y. Vitamin C, Gastritis, and Gastric Disease: A Historical Review and Update. Dig. Dis. Sci. 2012, 57, 2504–2515. [CrossRef]
50. Cavalcoli, F.; Zilli, A.; Conte, D.; Massironi, S. Micronutrient Deficiencies in Patients with Chronic Atrophic Autoimmune Gastritis: A Review. World J. Gastroenterol. 2017, 23, 563–572. [CrossRef]
51. Aggeletopoulou, I.; Konstantakis, C.; Triantos, C. Chronic Atrophic Autoimmune Gastritis: The Evolving Role of Vitamin D. Front. Biosci. (Landmark Ed.) 2024, 29, 252. [CrossRef]
52. Johnson, C.R.; Thacher, T.D. Vitamin D: Immune Function, Inflammation, Infections and Auto-Immunity. Paediatr. Int. Child. Health 2023, 43, 29–39. [CrossRef] [PubMed]
53. Aranow, C. Vitamin D and the Immune System. J. Investig. Med. 2011, 59, 881–886. [CrossRef] [PubMed]
54. Scolletta, S.; Colletti, M.; Di Luigi, L.; Crescioli, C. Vitamin D Receptor Agonists Target CXCL10: New Therapeutic Tools for Resolution of Inflammation. Mediat. Inflamm. 2013, 2013, 876319. [CrossRef]
55. Lemire, J.M.; Archer, D.C.; Beck, L.; Spiegelberg, H.L. Immunosuppressive Actions of 1,25-Dihydroxyvitamin D3: Preferential Inhibition of Th1 Functions. J. Nutr. 1995, 125, 1704S–1708S. [CrossRef]
56. Cippitelli, M.; Santoni, A. Vitamin D3: A Transcriptional Modulator of the Interferon-Gamma Gene. Eur. J. Immunol. 1998, 28, 3017–3030. [CrossRef]
57. Alroy, I.; Towers, T.L.; Freedman, L.P. Transcriptional Repression of the Interleukin-2 Gene by Vitamin D3: Direct Inhibition of NFATp/AP-1 Complex Formation by a Nuclear Hormone Receptor. Mol. Cell. Biol. 1995, 15, 5789–5799. [CrossRef]
58. Jeffery, L.E.; Burke, F.; Mura, M.; Zheng, Y.; Qureshi, O.S.; Hewison, M.; Walker, L.S.K.; Lammas, D.A.; Raza, K.; Sansom, D.M. 1,25-Dihydroxyvitamin D3 and IL-2 Combine to Inhibit T Cell Production of Inflammatory Cytokines and Promote Development of Regulatory T Cells Expressing CTLA-4 and FoxP3. J. Immunol. 2009, 183, 5458–5467. [CrossRef]
59. Reichel, H.; Koeffler, H.P.; Tobler, A.; Norman, A.W. 1 Alpha,25-Dihydroxyvitamin D3 Inhibits Gamma-Interferon Synthesis by Normal Human Peripheral Blood Lymphocytes. Proc. Natl. Acad. Sci. USA 1987, 84, 3385–3389. [CrossRef]
60. Waldum, H.; Mjønes, P. Towards Understanding of Gastric Cancer Based upon Physiological Role of Gastrin and ECL Cells. Cancers 2020, 12, 3477. [CrossRef] [PubMed]
61. Isakov, V. Autoimmune Gastritis Studies and Gastric Cancer: True Renaissance or Bibliometric Illusion. World J. Gastroenterol. 2024, 30, 3783–3790. [CrossRef]
62. Rugge, M.; Bricca, L.; Guzzinati, S.; Sacchi, D.; Pizzi, M.; Savarino, E.; Farinati, F.; Zorzi, M.; Fassan, M.; Dei Tos, A.P.; et al. Autoimmune Gastritis: Long-Term Natural History in Naïve Helicobacter Pylori-Negative Patients. Gut 2023, 72, 30–38. [CrossRef]
63. Rugge, M.; Genta, R.M. Staging and Grading of Chronic Gastritis. Hum. Pathol. 2005, 36, 228–233. [CrossRef]
64. Kishikawa, H.; Takarabe, S.; Ichikawa, M.; Sasaki, A.; Nishida, J. Gastric Adenocarcinoma in Helicobacter Pylori-Negative Autoimmune Gastritis: A Case Report and Literature Review. Cureus 2024, 16, e66910. [CrossRef]
65. Lahner, E.; Esposito, G.; Pilozzi, E.; Purchiaroni, F.; Corleto, V.D.; Di Giulio, E.; Annibale, B. Occurrence of Gastric Cancer and Carcinoids in Atrophic Gastritis during Prospective Long-Term Follow Up. Scand. J. Gastroenterol. 2015, 50, 856–865. [CrossRef]
66. Vannella, L.; Lahner, E.; Osborn, J.; Annibale, B. Systematic Review: Gastric Cancer Incidence in Pernicious Anaemia. Aliment. Pharmacol. Ther. 2013, 37, 375–382. [CrossRef]
67. Song, M.; Latorre, G.; Ivanovic-Zuvic, D.; Camargo, M.C.; Rabkin, C.S. Autoimmune Diseases and Gastric Cancer Risk: A Systematic Review and Meta-Analysis. Cancer Res. Treat. 2019, 51, 841–850. [CrossRef]
68. Faller, G.; Winter, M.; Steininger, H.; Lehn, N.; Meining, A.; Bayerdörffer, E.; Kirchner, T. Decrease of Antigastric Autoantibodies in Helicobacter Pylori Gastritis after Cure of Infection. Pathol. Res. Pract. 1999, 195, 243–246. [CrossRef] [PubMed]
69. Amedei, A.; Bergman, M.P.; Appelmelk, B.J.; Azzurri, A.; Benagiano, M.; Tamburini, C.; van der Zee, R.; Telford, J.L.; Vandenbroucke-Grauls, C.M.J.E.; D’Elios, M.M.; et al. Molecular Mimicry between Helicobacter Pylori Antigens and H+, K+-Adenosine Triphosphatase in Human Gastric Autoimmunity. J. Exp. Med. 2003, 198, 1147–1156. [CrossRef] [PubMed]
70. Benoist, C.; Mathis, D. Autoimmunity Provoked by Infection: How Good Is the Case for T Cell Epitope Mimicry? Nat. Immunol. 2001, 2, 797–801. [CrossRef] [PubMed]
71. Wucherpfennig, K.W. Mechanisms for the Induction of Autoimmunity by Infectious Agents. J. Clin. Investig. 2001, 108, 1097–1104. [CrossRef]
72. D’Elios, M.M.; Appelmelk, B.J.; Amedei, A.; Bergman, M.P.; Del Prete, G. Gastric Autoimmunity: The Role of Helicobacter Pylori and Molecular Mimicry. Trends Mol. Med. 2004, 10, 316–323. [CrossRef]
73. Valnes, K.; Huitfeldt, H.S.; Brandtzaeg, P. Relation between T Cell Number and Epithelial HLA Class II Expression Quantified by Image Analysis in Normal and Inflamed Human Gastric Mucosa. Gut 1990, 31, 647–652. [CrossRef]
74. Ye, G.; Barrera, C.; Fan, X.; Gourley, W.K.; Crowe, S.E.; Ernst, P.B.; Reyes, V.E. Expression of B7-1 and B7-2 Costimulatory Molecules by Human Gastric Epithelial Cells: Potential Role in CD4+ T Cell Activation during Helicobacter Pylori Infection. J. Clin. Investig. 1997, 99, 1628–1636. [CrossRef] [PubMed]
75. Barrera, C.; Ye, G.; Espejo, R.; Gunasena, S.; Almanza, R.; Leary, J.; Crowe, S.; Ernst, P.; Reyes, V.E. Expression of Cathepsins B, L, S, and DbyGastric Epithelial Cells Implicates Them as Antigen Presenting Cells in Local Immune Responses. Hum. Immunol. 2001, 62, 1081–1091. [CrossRef] [PubMed]
76. Toh, B.H.; van Driel, I.R.; Gleeson, P.A. Pernicious Anemia. N. Engl. J. Med. 1997, 337, 1441–1448. [CrossRef]
77. Mårdh, S.; Song, Y.H. Characterization of Antigenic Structures in Auto-Immune Atrophic Gastritis with Pernicious Anaemia. The Parietal Cell H,K-ATPase and the Chief Cell Pepsinogen Are the Two Major Antigens. Acta Physiol. Scand. 1989, 136, 581–587. [CrossRef]
78. Furuta, T.; Baba, S.; Yamade, M.; Uotani, T.; Kagami, T.; Suzuki, T.; Tani, S.; Hamaya, Y.; Iwaizumi, M.; Osawa, S.; et al. High Incidence of Autoimmune Gastritis in Patients Misdiagnosed with Two or More Failures of H. Pylori Eradication. Aliment. Pharmacol. Ther. 2018, 48, 370–377. [CrossRef] [PubMed]
79. Choudhuri, J.; Hall, S.; Castrodad-Rodriguez, C.A.; Westerhoff, M.; El Jabbour, T.; Jain, S.; Panarelli, N.C. Features That Aid Identification of Autoimmune Gastritis in a Background of Active Helicobacter Pylori Infection. Arch. Pathol. Lab. Med. 2021, 145, 1536–1543. [CrossRef]
80. Rugge, M.; Fassan, M.; Pizzi, M.; Zorzetto, V.; Maddalo, G.; Realdon, S.; De Bernard, M.; Betterle, C.; Cappellesso, R.; Pennelli, G.; et al. Autoimmune Gastritis: Histology Phenotype and OLGA Staging. Aliment. Pharmacol. Ther. 2012, 35, 1460–1466. [CrossRef]
81. Dinis-Ribeiro, M.; Libânio, D.; Uchima, H.; Spaander, M.C.W.; Bornschein, J.; Matysiak-Budnik, T.; Tziatzios, G.; Santos-Antunes, J.; Areia, M.; Chapelle, N.; et al. Management of Epithelial Precancerous Conditions and Early Neoplasia of the Stomach (MAPS III): European Society of Gastrointestinal Endoscopy (ESGE), European Helicobacter and Microbiota Study Group (EHMSG) and European Society of Pathology (ESP) Guideline Update 2025. Endoscopy 2025, 57, 504–554. [CrossRef]
82. Stolte, M.; Meier, E.; Meining, A. Cure of Autoimmune Gastritis by Helicobacter Pylori Eradication in a 21-Year-Old Male. Z. Gastroenterol. 1998, 36, 641–643. [PubMed]
83. Müller, H.; Rappel, S.; Wündisch, T.; Bayerdörffer, E.; Stolte, M. Healing of Active, Non-Atrophic Autoimmune Gastritis by H. Pylori Eradication. Digestion 2001, 64, 30–39. [CrossRef] [PubMed]
84. Annibale, B.; Di Giulio, E.; Caruana, P.; Lahner, E.; Capurso, G.; Bordi, C.; Delle Fave, G. The Long-Term Effects of Cure of Helicobacter Pylori Infection on Patients with Atrophic Body Gastritis. Aliment. Pharmacol. Ther. 2002, 16, 1723–1731. [CrossRef] [PubMed]
85. Vannella, L.; Lahner, E.; Bordi, C.; Pilozzi, E.; Di Giulio, E.; Corleto, V.D.; Osborn, J.; Delle Fave, G.; Annibale, B. Reversal of Atrophic Body Gastritis after H. Pylori Eradication at Long-Term Follow-Up. Dig. Liver Dis. 2011, 43, 295–299. [CrossRef]
86. Kotera, T.; Nishimi, Y.; Kushima, R.; Haruma, K. Regression of Autoimmune Gastritis after Eradication of Helicobacter Pylori. Case Rep. Gastroenterol. 2023, 17, 34–40. [CrossRef]
87. Sumi, N.; Haruma, K.; Urata, N.; Tanikawa, T.; Nakamura, J.; Suehiro, M. Autoimmune gastritis with rapid development of corporal atrophy found after H. pylori eradication therapy, report of a case. Stomach Intest. 2019, 7, 1053–1057. (In Japanese, Abstract in English)
88. Ihara, T.; Ihara, N.; Kushima, R.; Haruma, K. Rapid Progression of Autoimmune Gastritis after Helicobacter Pylori Eradication Therapy. Intern. Med. 2023, 62, 1603–1609. [CrossRef]